MDR Uyum Süreci: 8 Adımda CE İşaretine Giden Yol
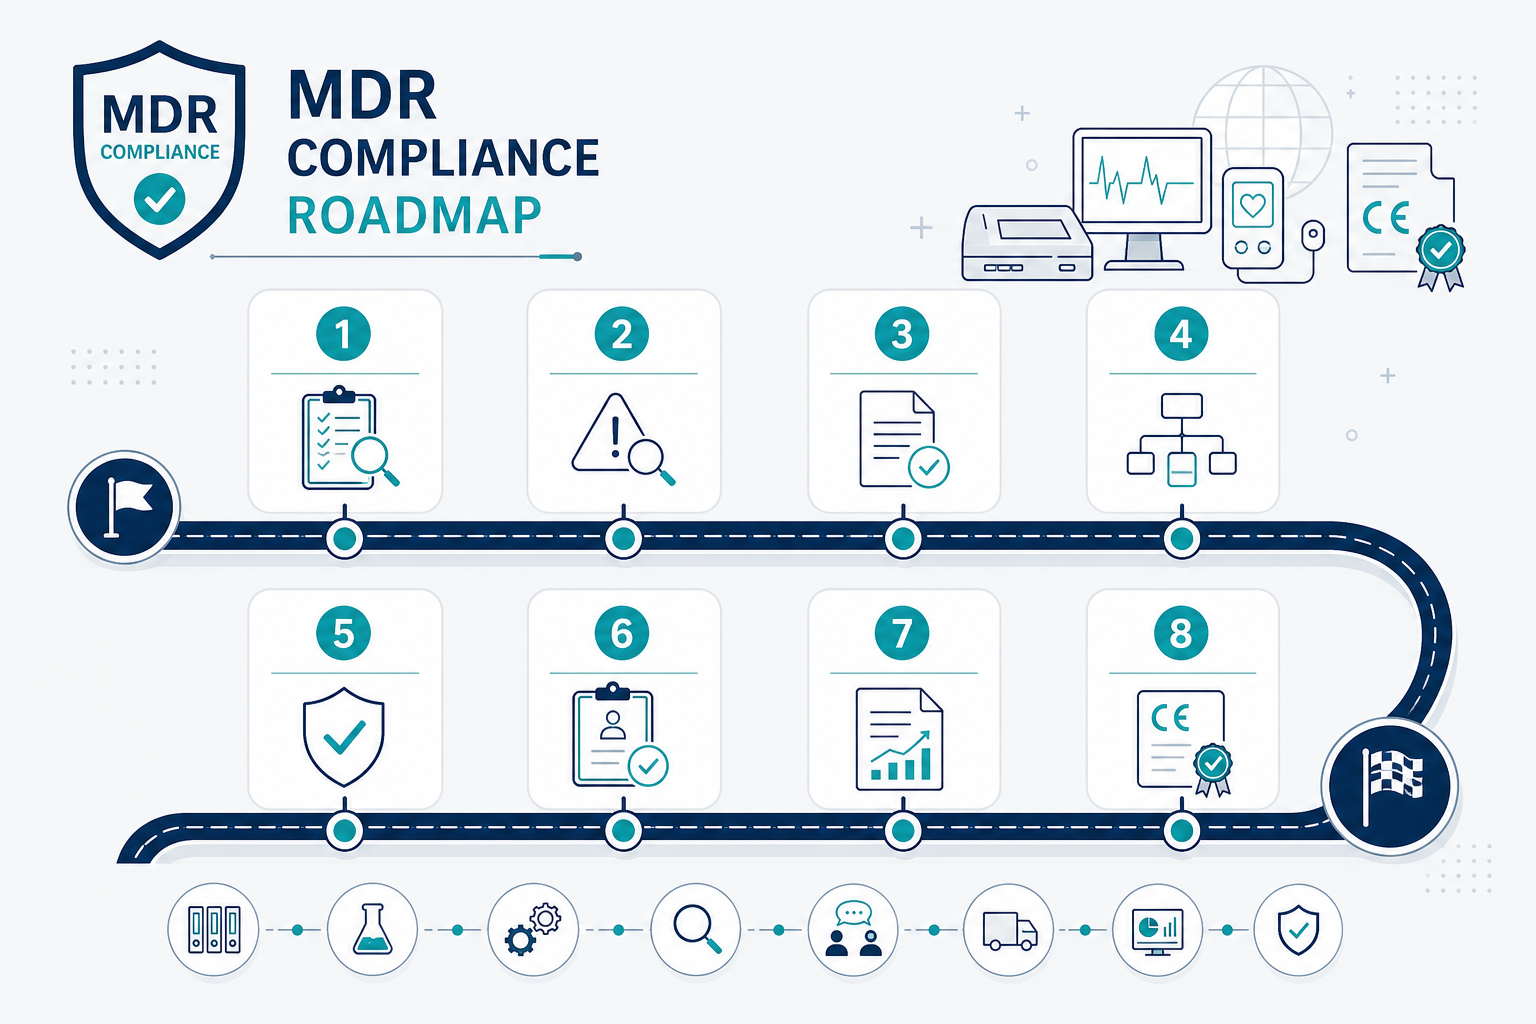
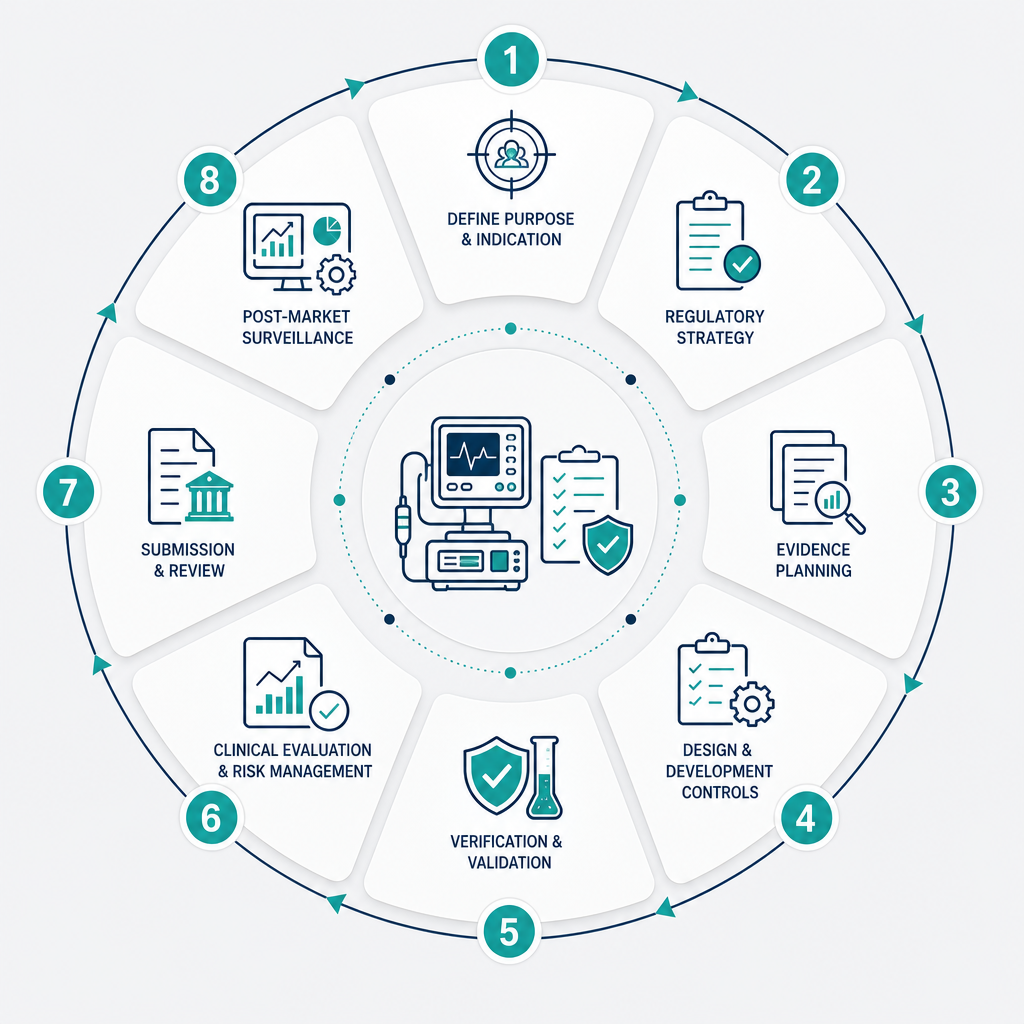
Kısa cevap: MDR ((AB) 2017/745) kapsamında bir tıbbi cihaza CE işareti iliştirmek sekiz temel adımdan geçer: (1) cihazı nitelendirin, (2) sınıflandırın, (3) ISO 13485 temelli kalite yönetim sistemi kurun, (4) GSPR uygunluğunu ve risk yönetimi dosyasını oluşturun, (5) teknik dokümantasyon ile klinik değerlendirmeyi tamamlayın, (6) uygunluk değerlendirme yolunu seçip (Sınıf I dışı) onaylanmış kuruluşa başvurun, (7) KYS denetimi ve teknik dosya incelemesini geçin, (8) uygunluk beyanını imzalayıp CE işaretini iliştirin, EUDAMED/ÜTS kaydını yapın ve piyasaya arz sonrası gözetimi başlatın. Sınıf IIa/IIb bir cihaz için tipik süre 12–24 aydır.
Öne çıkanlar
- Süreç doğrusal değil, iç içe ilerler: risk yönetimi, klinik değerlendirme ve tasarım doğrulama birbirini besler.
- Onaylanmış kuruluş kuyruğu en büyük takvim riskidir; erken başvurun.
- En sık gecikme nedeni eksik klinik kanıt ve zayıf GSPR gerekçelendirmesidir.
- Sınıf I (Is/Im/Ir hariç) cihazlarda onaylanmış kuruluş yoktur; adımlar 6–7 kısalır.
Bu yazı MDR nedir? ana rehberinin bir parçasıdır.
Adım 1 — Cihazı nitelendirin ve kullanım amacını yazın
Ne yapılır: Ürününüzün MDR Madde 2(1) anlamında bir tıbbi cihaz (veya aksesuar) olup olmadığını belirleyin. Kullanım amacını; hedef durum, kullanıcı, vücut bölgesi, kullanım ortamı ve klinik fayda iddiasıyla yazın. Sınır (borderline) ürünlerde MDCG "borderline manual" ve gerekirse yetkili otorite görüşünü esas alın.
Çıktı: Kullanım amacı beyanı, nitelendirme gerekçesi. Tipik süre: 1–3 hafta. Yazılım için: yazılım bir tıbbi cihaz mı? (küme içi bağlantı)
Adım 2 — Sınıflandırın (Ek VIII)
Ne yapılır: Ek VIII'deki 22 kuralı uygulayın; birden fazlası uyuyorsa en yükseğini alın. Sınıf; uygunluk yolunu, klinik kanıt eşiğini ve NB kapsamını belirler.
Çıktı: Gerekçeli sınıflandırma dosyası (uygulanan/elenen her kural için not). Tipik süre: 1–2 hafta. Ayrıntı: tıbbi cihaz sınıflandırması (küme içi bağlantı)
Adım 3 — Kalite yönetim sistemini kurun (ISO 13485 + MDR)
Ne yapılır: ISO 13485:2016 temelli bir KYS kurun ve MDR'ye özgü prosedürleri ekleyin: UDI/EUDAMED, PMS/PMCF, vijilans, PRRC, önemli değişiklik yönetimi, tedarikçi ve taşeron kontrolü, klinik değerlendirme prosedürü.
Çıktı: Onaylı KYS dokümantasyonu, iç denetim ve yönetim gözden geçirme kayıtları. Tipik süre: sıfırdan 4–8 ay. Ayrıntı: ISO 13485 nedir ve MDR ile ilişkisi (küme içi bağlantı)
Adım 4 — GSPR uygunluğu ve risk yönetimi
Ne yapılır: Ek I'deki her Genel Güvenlik ve Performans Gerekliliği için uygulanabilirlik, karşılama yöntemi (uygulanan standart/çözüm) ve kanıt (test raporu, analiz, dokümana atıf) belirtin. Paralelde ISO 14971'e göre risk yönetimi planı, risk analizi, risk kontrol önlemleri ve fayda-risk değerlendirmesini oluşturun. Kullanılabilirlik (IEC 62366-1) ve — varsa — yazılım (IEC 62304), elektriksel güvenlik (IEC 60601 serisi), biyouyumluluk (ISO 10993) çalışmalarını planlayın.
Çıktı: GSPR kontrol listesi, risk yönetimi dosyası, doğrulama/validasyon planı. Tipik süre: 3–9 ay (test sürelerine bağlı). Sık hata: GSPR'de genel "uygundur" ifadeleri; güncellenmemiş risk dosyası.
Adım 5 — Teknik dokümantasyon ve klinik değerlendirme
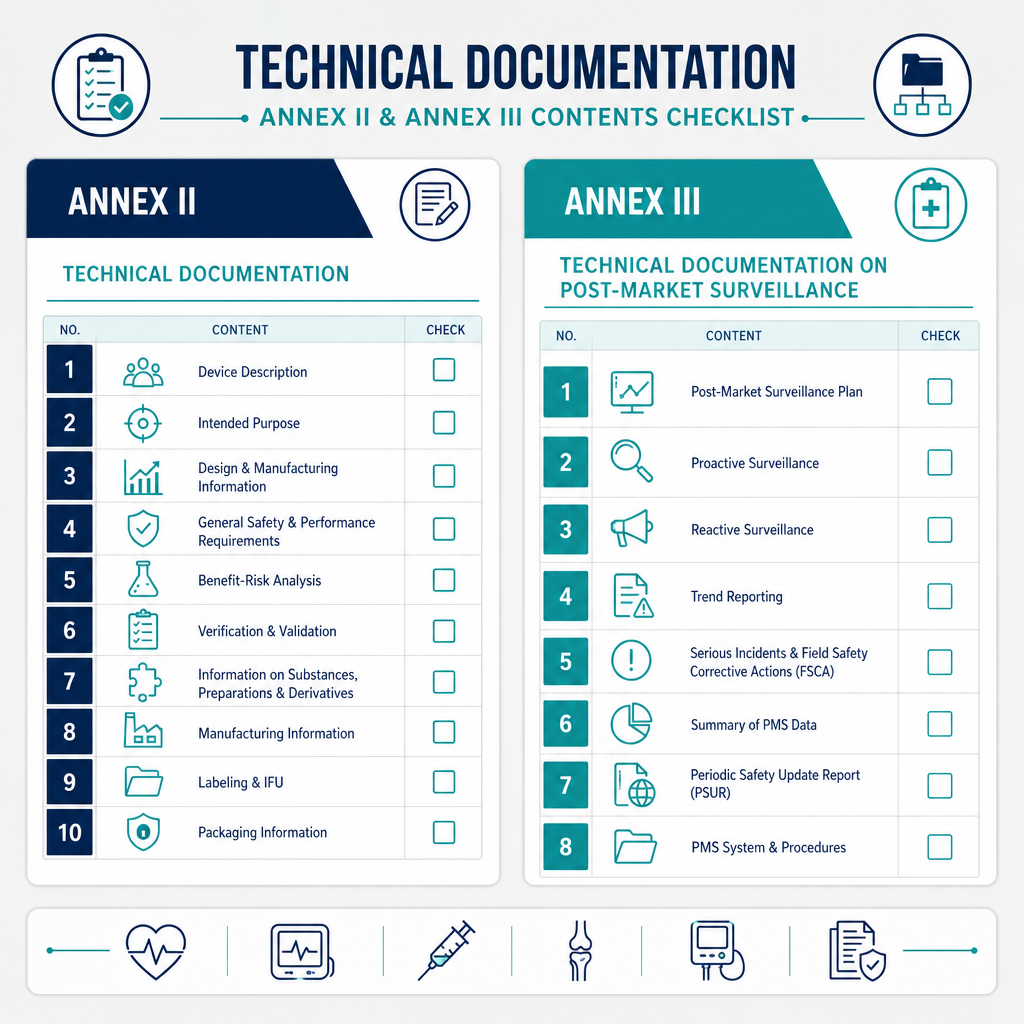
Ne yapılır: Ek II ve III'e göre teknik dokümantasyonu derleyin: cihaz tanımı ve varyantlar, tasarım ve üretim bilgisi, GSPR, fayda-risk ve risk yönetimi, ürün doğrulama/validasyon sonuçları, etiketleme ve IFU, PMS/PMCF planı. Ek XIV'e göre klinik değerlendirmeyi yürütün ve Klinik Değerlendirme Raporu'nu (CER) hazırlayın; eşdeğerlik savunulamıyorsa klinik araştırma planlayın.
Çıktı: Tam teknik dosya + CER + PMCF planı. Tipik süre: 3–12 ay (klinik veri ihtiyacına göre). Sık hata: eşdeğerliğe dayanıp sözleşmeli erişim/teknik-biyolojik-klinik eşdeğerlik üçlüsünü kanıtlayamamak.
Adım 6 — Uygunluk yolu seçimi ve onaylanmış kuruluş başvurusu
Ne yapılır: Sınıfa göre uygunluk değerlendirme yolunu seçin:
| Sınıf | Tipik yol |
|---|---|
| I (Is/Im/Ir değil) | Öz beyan — NB yok |
| Is / Im / Ir | Ek IX Bölüm I+III veya Ek XI — NB yalnızca ilgili yönü değerlendirir |
| IIa | Ek IX (KYS + teknik dosya değerlendirmesi, örnekleme) veya Ek XI |
| IIb | Ek IX veya Ek X (tip incelemesi) + Ek XI |
| IIb implante edilebilir / III | Ek IX (her cihaz için teknik dosya/tasarım incelemesi) veya Ek X + XI |
MDR kapsamında görevlendirilmiş bir onaylanmış kuruluş seçin (kapsamının cihaz kodunuzu içerdiğini teyit edin), teklif alın ve başvuru dosyasını sunun.
Çıktı: İmzalı NB sözleşmesi, başvuru paketi. Tipik süre: NB seçimi + sözleşme 1–4 ay; sonra denetim planlaması. Not: kuyruk nedeniyle bu adıma erken başlayın.
Adım 7 — KYS denetimi, teknik dosya incelemesi ve sertifika
Ne yapılır: NB, KYS'nizi (Aşama 1 + Aşama 2 denetim) ve ilgili teknik dosyaları inceler. Uygunsuzluklara (majör/minör) ve teknik dosya sorularına (deficiency) yanıt verirsiniz. Sınıf III ve implante edilebilir IIb'de her cihaz için tasarım dosyası incelemesi yapılır; belirli yüksek riskli cihazlarda ayrıca uzman panel (scrutiny) ve — ilaç bileşenli cihazlarda — EMA/yetkili otorite görüşü gündeme gelir.
Çıktı: MDR sertifikaları (KYS + gerektiğinde tasarım/tip). Tipik süre: denetimden sertifikaya 3–9 ay, deficiency döngülerine bağlı.
Adım 8 — Uygunluk beyanı, CE işareti, kayıt ve piyasaya arz sonrası gözetim
Ne yapılır: AB Uygunluk Beyanı'nı düzenleyip imzalayın, CE işaretini (gerekirse NB kimlik numarasıyla) iliştirin. Basic UDI-DI/UDI-DI atayın, etiketleri güncelleyin, EUDAMED ve Türkiye'de ÜTS kayıtlarını yapın. Sınıf III/implantlarda SSCP yayımlayın. Piyasaya arz sonrası gözetimi işletin: PMS planı/raporu, PSUR, PMCF raporu, vijilans (ciddi olay ve FSCA bildirimleri), trend raporlama.
Çıktı: İmzalı DoC, CE'li ürün, tamamlanmış kayıtlar, işleyen PMS sistemi. Tipik süre: 2–6 hafta (kayıtlar) + sürekli.
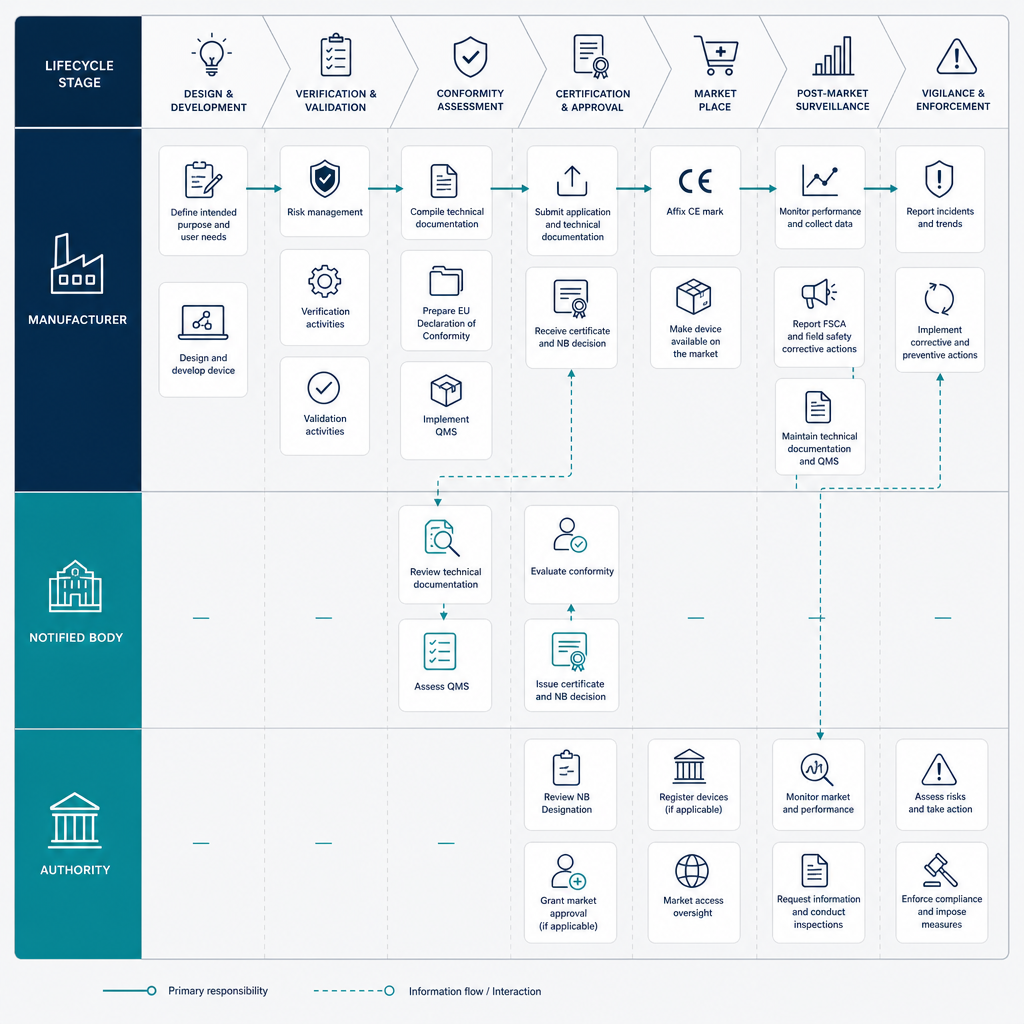
Tipik takvim (Sınıf IIa/IIb, sıfırdan)
| Faz | Süre |
|---|---|
| Nitelendirme + sınıflandırma | 1 ay |
| KYS kurulumu | 4–8 ay (paralel) |
| GSPR + risk + test/validasyon | 3–9 ay |
| Teknik dosya + klinik değerlendirme | 3–12 ay |
| NB başvuru + sözleşme | 1–4 ay (erken başlat) |
| Denetim + inceleme + deficiency + sertifika | 4–9 ay |
| Toplam (örtüşmeler dahil) | ~12–24 ay |
Sınıf III veya klinik araştırma gereken cihazlarda süre uzar. Maliyet kalemleri ve bütçe: MDR uyum maliyeti ve süresi (küme içi bağlantı).
Sık sorulan sorular
Hangi adım en çok gecikiyor? Genellikle klinik değerlendirme (veri toplama) ve onaylanmış kuruluş deficiency döngüleri.
Danışman şart mı? Zorunlu değil. Ancak ilk kez MDR sürecine giren ekiplerde boşluk analizi ve CER için dış uzmanlık süreyi belirgin kısaltır. MDR danışmanı ne yapar? (küme içi bağlantı)
Sınıf I cihazımda hangi adımlar var? 1–5 aynı; 6–7 yok (Is/Im/Ir hariç); 8'de öz beyan + kayıt + PMS.
Test raporlarım eski direktife göreydi, geçerli mi? Testin kapsamı ve standardın güncel sürümü MDR beklentilerini karşılıyorsa büyük ölçüde kullanılabilir; boşluklar için ek test gerekebilir.
MEGACERT desteği
Boşluk analizi, KYS kurulumu, GSPR ve risk dosyası, CER/PMCF ve onaylanmış kuruluş yönetimini uçtan uca yürütüyoruz. Cihazınız için 8 adımlık bir yol haritasını 30 dakikalık ücretsiz görüşmede çıkaralım. → İletişim
Kaynaklar
- Regulation (EU) 2017/745, özellikle Madde 10, 52 ve Ek I, II, III, VIII, IX–XI, XIV. EUR-Lex.
- MDCG 2019-11 (yazılım), MDCG 2020-1 (yazılım klinik değerlendirme), MDCG 2022-2 (klinik kanıt).
- ISO 13485:2016, ISO 14971:2019, IEC 62366-1, IEC 62304, ISO 10993-1.
- Avrupa Komisyonu. Medical devices — Getting ready for the new regulations. https://health.ec.europa.eu/medical-devices-sector/new-regulations_en
Son güncelleme: 30 Ağustos 2026. Genel bilgilendirme amaçlıdır; cihaza özel yol haritası gerekir.