ISO 13485 Nedir ve MDR ile İlişkisi Nasıldır?
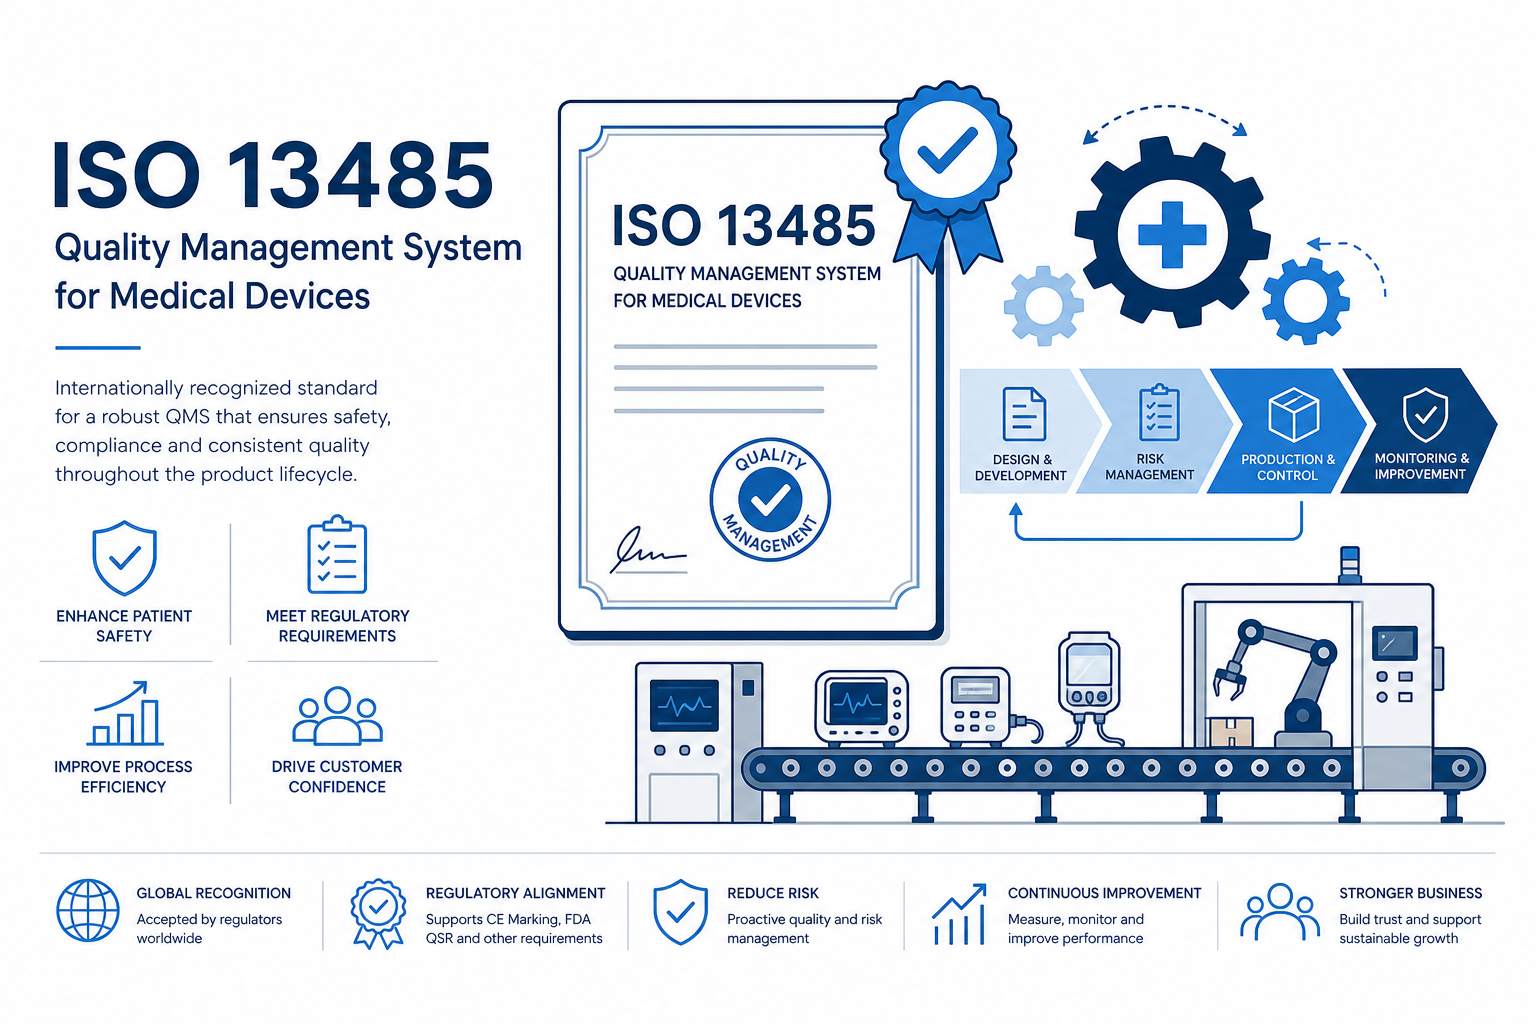
Kısa cevap: ISO 13485, tıbbi cihazlar için kalite yönetim sistemi (KYS) standardıdır; güncel sürümü ISO 13485:2016'dır. Bir kuruluşun, tıbbi cihazların tasarımı, üretimi, depolanması, dağıtımı ve servisi boyunca müşteri ve mevzuat gerekliliklerini tutarlı biçimde karşılamasını sağlayan süreçleri tanımlar. MDR ((AB) 2017/745) Madde 10(9), üreticinin cihaz sınıfı ve tipiyle orantılı bir KYS kurmasını zorunlu tutar; ISO 13485 bu yükümlülüğü karşılamanın fiili standardıdır, ancak tek başına MDR uyumu için yeterli değildir.
Öne çıkanlar
- ISO 13485, risk temelli bir tıbbi cihaz KYS standardıdır; ISO 9001'e benzer yapıdadır ama "müşteri memnuniyeti/sürekli iyileştirme" yerine güvenlik, etkinlik ve mevzuata uygunluk odaklıdır.
- MDR bir KYS'yi zorunlu kılar (Md. 10/9); ISO 13485 belgesi bu beklentiyi büyük ölçüde karşılar.
- ISO 13485'in kapsamadığı birçok MDR gerekliliği vardır: PMS/PMCF/PSUR ayrıntıları, UDI, EUDAMED, PRRC, klinik değerlendirme derinliği, vijilans süreleri, SSCP.
- Belgelendirme, akredite bir belgelendirme kuruluşunca yapılır; MDR onaylanmış kuruluş sertifikasından farklıdır.
Bu yazı MDR nedir? ana rehberinin bir parçasıdır ve MDR uyum süreci: 8 adım yazısını tamamlar.
ISO 13485:2016 neyi kapsar?
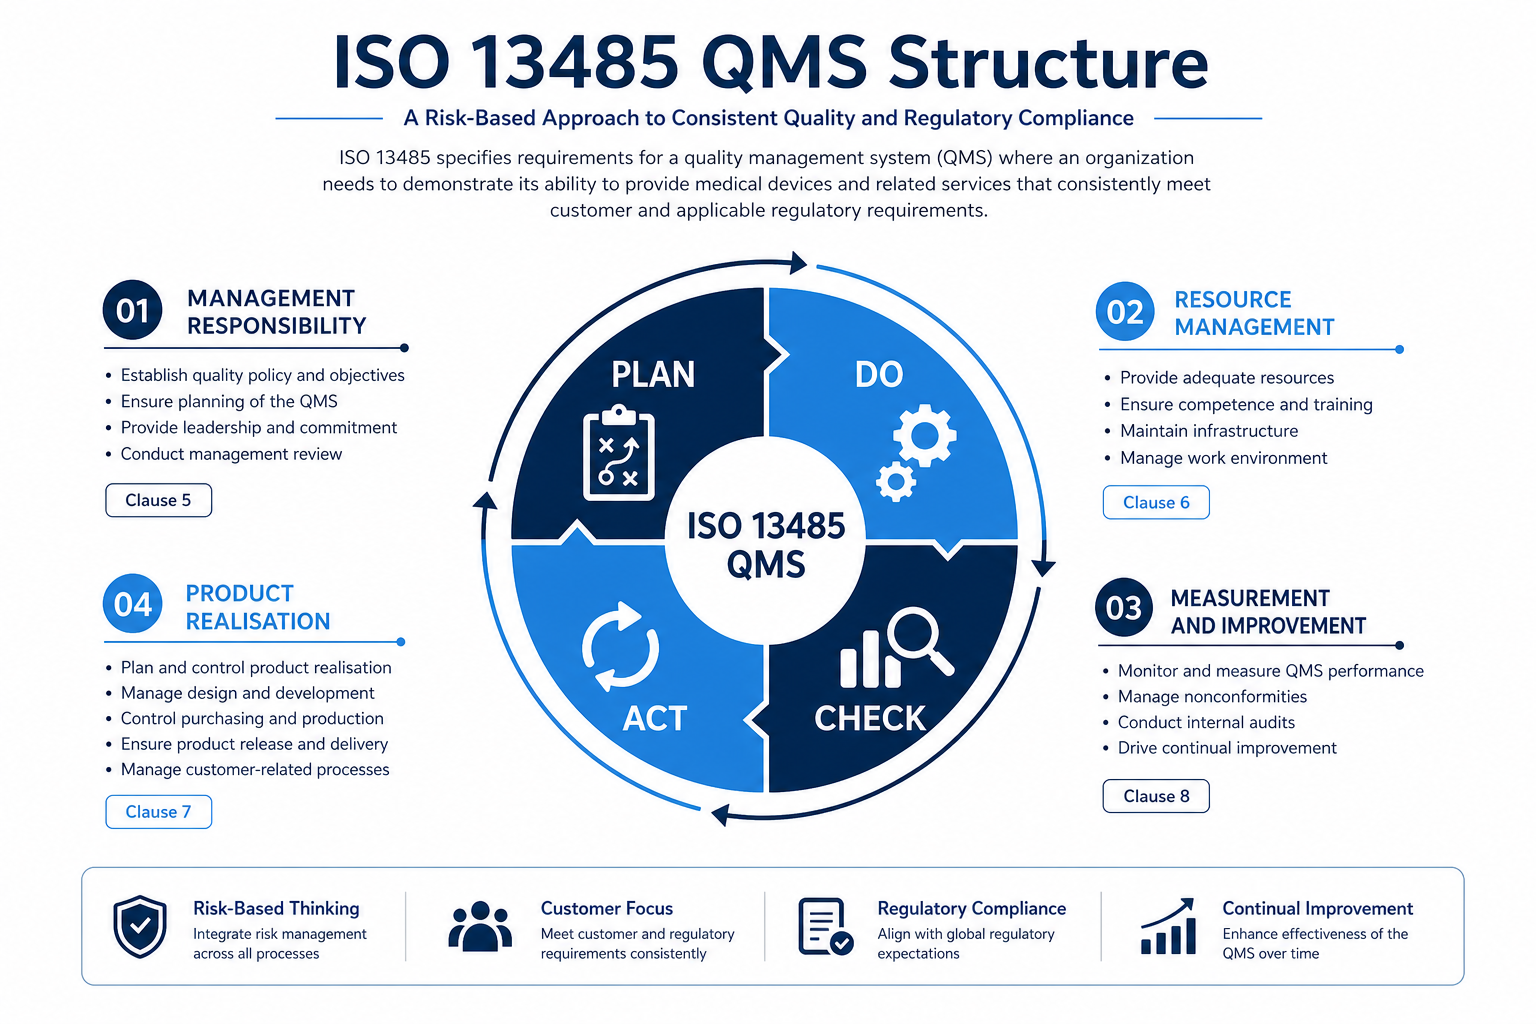
Standart, süreç yaklaşımıyla şu ana alanları düzenler:
- Kalite yönetim sistemi — dokümantasyon, tıbbi cihaz dosyası, kayıt kontrolü.
- Yönetim sorumluluğu — kalite politikası, hedefler, yönetim gözden geçirme.
- Kaynak yönetimi — yetkinlik, eğitim, altyapı, çalışma ortamı ve kontaminasyon kontrolü.
- Ürün gerçekleştirme — tasarım ve geliştirme (girdi/çıktı, doğrulama, validasyon, transfer, değişiklik), satın alma ve tedarikçi kontrolü, üretim ve hizmet sağlama, süreç validasyonu, izlenebilirlik, temizlik, kurulum, servis, sterilite.
- Ölçüm, analiz ve iyileştirme — geri bildirim, şikâyet ele alma, düzenleyici otoriteye raporlama, iç denetim, uygunsuz ürün, CAPA.
2016 revizyonu; risk temelli düşünmeyi tüm süreçlere yaymış, mevzuata uygunluk vurgusunu güçlendirmiş, yazılım validasyonu (KYS yazılımları dâhil), tedarikçi kontrolü ve tıbbi cihaz dosyası beklentilerini netleştirmiştir.
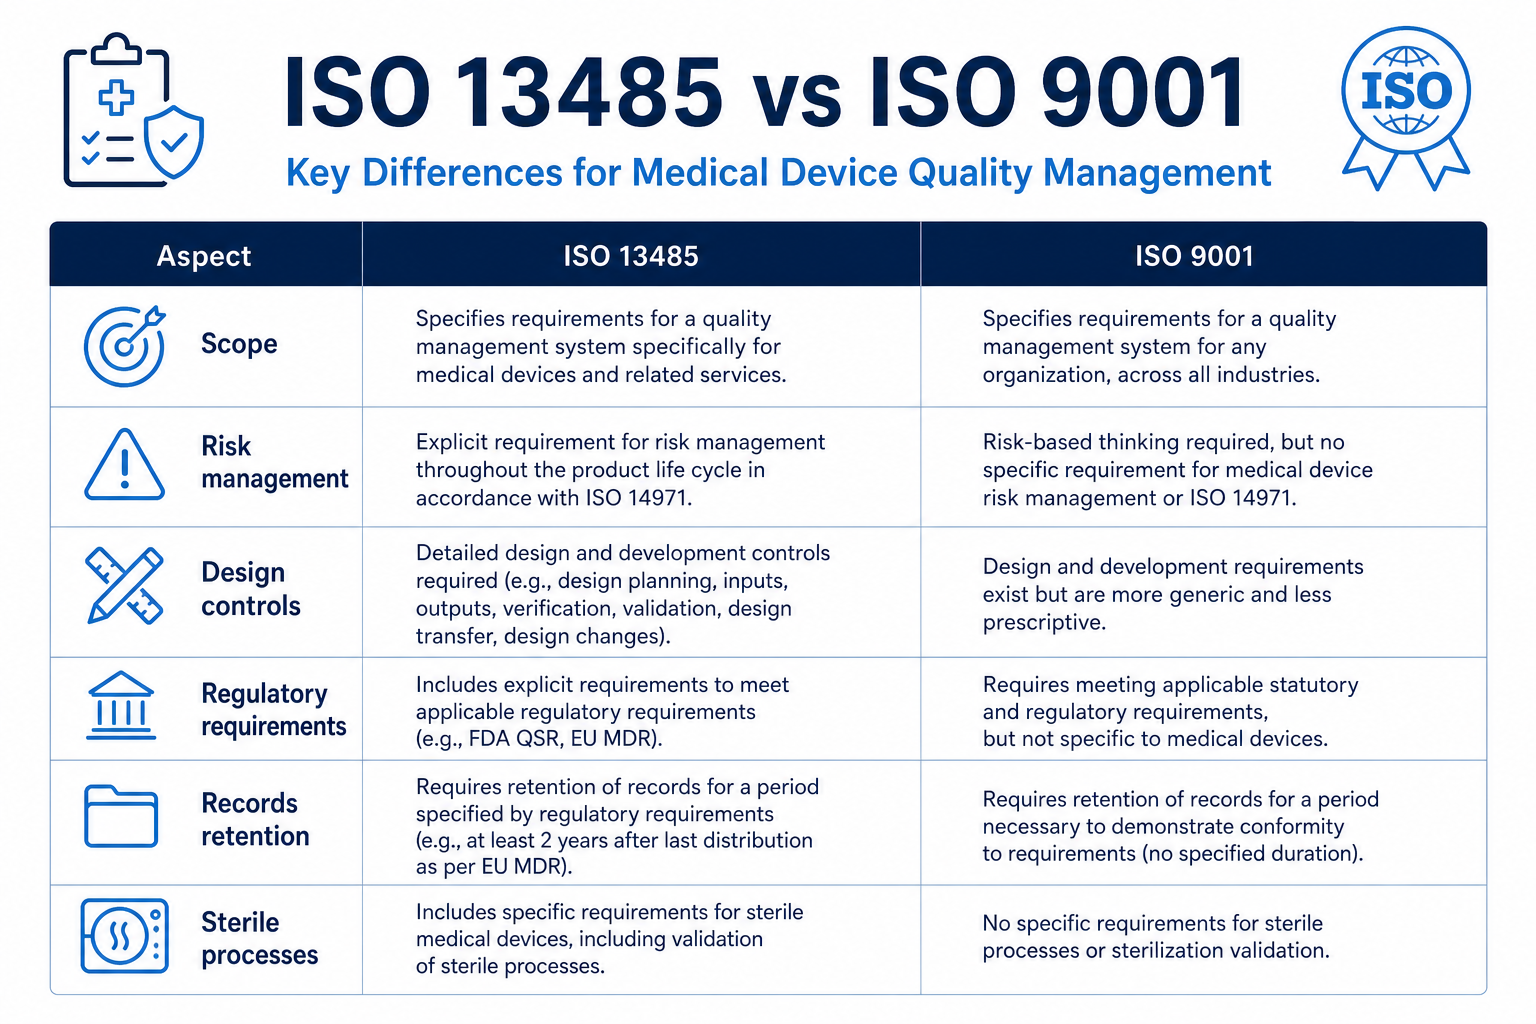
ISO 13485 ile ISO 9001 farkı
| Konu | ISO 9001:2015 | ISO 13485:2016 |
|---|---|---|
| Amaç | Müşteri memnuniyeti, genel kalite | Güvenli ve etkin tıbbi cihaz, mevzuata uygunluk |
| Yapı | Annex SL (10 madde) | Kendine özgü (Madde 4–8), Annex SL değil |
| Sürekli iyileştirme | Merkezî tema | "KYS'nin etkinliğini sürdürme" vurgusu |
| Risk | Genel "risk ve fırsatlar" | Ürün güvenliği odaklı, ISO 14971 ile bağlantılı |
| Dokümantasyon | Daha esnek | Daha fazla zorunlu prosedür ve kayıt |
| Mevzuat | Genel atıf | Her süreçte "uygulanabilir mevzuat gereklilikleri" |
Bir kuruluş her ikisini birden işletebilir; çoğu tıbbi cihaz üreticisi için belirleyici olan ISO 13485'tir.
MDR neden KYS zorunlu kılıyor?
MDR Madde 10(9), üreticinin cihaz sınıfı ve tipiyle orantılı, belgelenmiş ve sürdürülen bir KYS kurmasını ister ve asgari kapsamı sayar: mevzuata uygunluk stratejisi, sınıflandırma, klinik değerlendirme yönetimi, PMS/PMCF, vijilans, tedarik zinciri kontrolü, UDI atama, kaynak yönetimi (PRRC dâhil) vb. Bu liste büyük ölçüde ISO 13485 süreçleriyle örtüşür; bu nedenle ISO 13485 belgesi, onaylanmış kuruluş denetiminde KYS uygunluğunun temel kanıtıdır.
ISO 13485, AB Resmî Gazetesi'nde uyumlaştırılmış standart olarak yayımlandığında, kapsadığı gereklilikler için uygunluk karinesi sağlar (yayımlanan sürüm ve sınırlamalar için güncel liste kontrol edilmelidir).
ISO 13485'in kapsamadığı MDR gereklilikleri
ISO 13485 belgeniz olsa bile, MDR için ayrıca şunları oluşturmanız gerekir:
- Klinik değerlendirme derinliği (Ek XIV, MDCG 2020-1/2022-2) ve CER.
- PMS planı, PSUR, PMCF planı ve raporu — MDR'nin öngördüğü içerik ve sıklıkta.
- Vijilans bildirim süreleri ve eşikleri (Madde 87–92), trend raporlama.
- UDI atama kuralları ve EUDAMED (Türkiye'de ÜTS) kayıtları.
- PRRC ataması ve yetkinlik kanıtı (Madde 15).
- Teknik dokümantasyon (Ek II–III) ve GSPR (Ek I) uygunluk kanıtı.
- Sınıf III/implant için SSCP.
- Uygunluk beyanı ve CE işareti süreçleri.
Kısacası: ISO 13485 "nasıl çalışacağınızı", MDR "neyi kanıtlamanız gerektiğini" tanımlar. İkisi birlikte tam uyum sağlar.
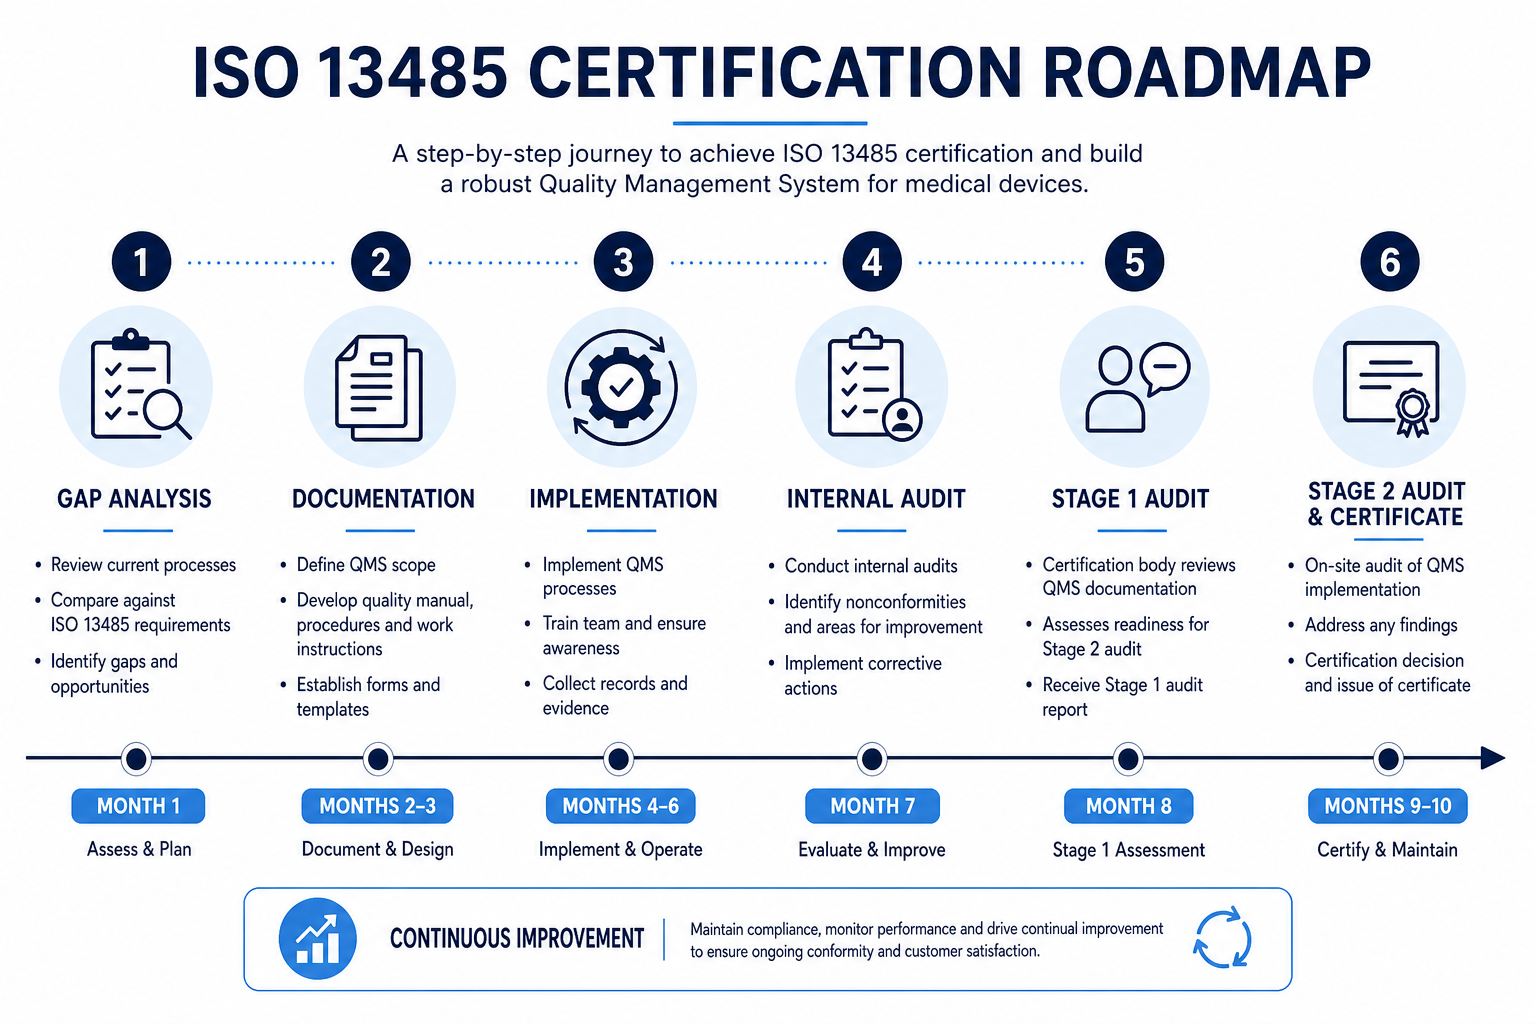
Belgelendirme süreci ve süre
- Boşluk analizi — mevcut uygulamaların ISO 13485 ve MDR'ye göre değerlendirilmesi.
- Sistem kurulumu — prosedürler, kayıtlar, eğitim, tıbbi cihaz dosyası.
- Uygulama dönemi — genellikle en az 3 ay kayıt üretimi.
- İç denetim + yönetim gözden geçirme.
- Belgelendirme denetimi — Aşama 1 (doküman/hazırlık) + Aşama 2 (uygulama).
- Uygunsuzlukların kapatılması + sertifika (3 yıl geçerli, yıllık gözetim, 3 yılda yeniden belgelendirme).
Tipik süre: sıfırdan 4–8 ay. Not: ISO 13485 sertifikasını akredite bir belgelendirme kuruluşundan alırsınız; bu kuruluş MDR onaylanmış kuruluşuyla aynı olabilir de olmayabilir de.
MDSAP ile ilişkisi
MDSAP (Medical Device Single Audit Program), ISO 13485 temelinde tek bir denetimle birden çok ülkenin (ABD, Kanada, Avustralya, Brezilya, Japonya) gerekliliklerini kapsayan bir programdır. AB, MDSAP'ı tanımaz ancak onaylanmış kuruluşlar MDSAP raporlarını girdi olarak dikkate alabilir. Kanada pazarı için MDSAP zorunludur.
Sık sorulan sorular
ISO 13485 zorunlu mu? Standardın kendisi gönüllüdür; ancak MDR bir KYS'yi zorunlu kıldığı ve ISO 13485 fiili standart olduğu için pratikte zorunlu gibidir.
ISO 13485 belgesi CE belgesi midir? Hayır. ISO 13485 KYS belgesidir; cihazın CE işareti için ayrıca MDR uygunluk değerlendirmesi gerekir.
Küçük üretici için basitleştirilmiş sürüm var mı? Standart aynıdır; ancak KYS "orantılılık" ilkesiyle kuruluş büyüklüğüne göre ölçeklenebilir.
Sadece distribütörüm; ISO 13485 gerekir mi? Zorunlu değildir, ancak depolama/dağıtım/servis yapan kuruluşlar için tavsiye edilir ve bazı üreticiler sözleşmeyle ister.
ISO 13485:2016 güncellenecek mi? Standart periyodik olarak gözden geçirilir; güncel durumu ISO ve ulusal standart kuruluşundan takip edin.
MEGACERT desteği
Sıfırdan ISO 13485 kurulumu, MDR'ye özgü prosedür entegrasyonu, iç denetçi eğitimi ve belgelendirme denetimine hazırlık hizmeti veriyoruz. KYS'nizin MDR boşluklarını 30 dakikalık ücretsiz görüşmede çıkaralım. → İletişim. Danışmanlığın kapsamı: MDR danışmanı ne yapar? (küme içi bağlantı)
Kaynaklar
- ISO 13485:2016 — Medical devices — Quality management systems — Requirements for regulatory purposes.
- Regulation (EU) 2017/745, Madde 10(9). EUR-Lex.
- Avrupa Komisyonu. Harmonised standards for medical devices. https://health.ec.europa.eu/medical-devices-topics-interest/harmonised-standards_en
- IMDRF MDSAP dokümanları. https://www.imdrf.org
- ISO 14971:2019 — risk yönetimi (ISO 13485 ile birlikte kullanılır).
Son güncelleme: 30 Ağustos 2026. Genel bilgilendirme amaçlıdır.