MDR (Tıbbi Cihaz Yönetmeliği 2017/745) Nedir? Üreticiler İçin Kapsamlı Rehber
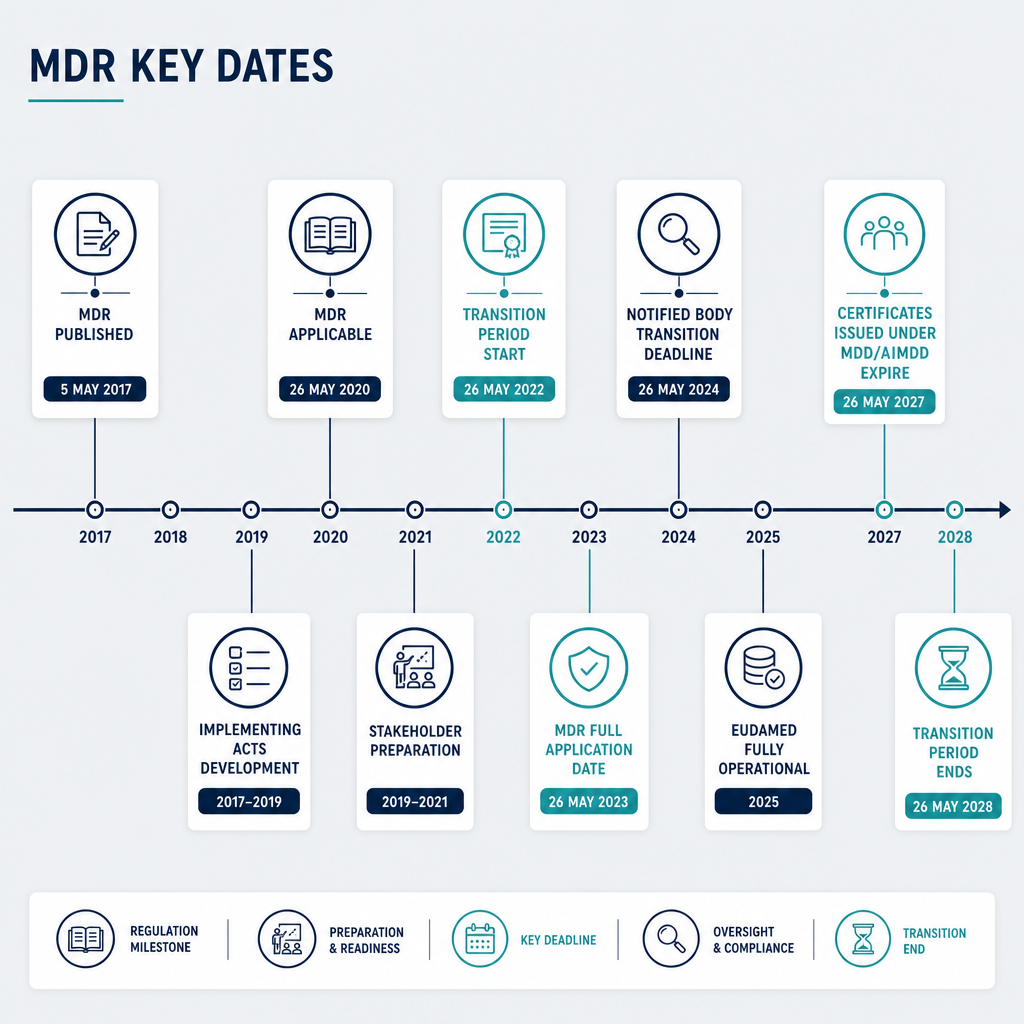
Kısa cevap: MDR, tam adıyla (AB) 2017/745 sayılı Tıbbi Cihaz Tüzüğü (İngilizce Medical Device Regulation), Avrupa Birliği'nde tıbbi cihazların piyasaya arzını, hizmete sunulmasını ve piyasa gözetimini düzenleyen yasal çerçevedir. 5 Mayıs 2017'de yayımlanmış, 26 Mayıs 2021 itibarıyla uygulamaya girmiş ve eski Tıbbi Cihaz Direktifi (93/42/AET, MDD) ile Aktif İmplante Edilebilir Tıbbi Cihaz Direktifi'nin (90/385/AET, AIMDD) yerini almıştır. Türkiye, Gümrük Birliği kapsamında MDR ile uyumlu Tıbbi Cihaz Yönetmeliği'ni 2 Haziran 2021'de yürürlüğe koymuştur.
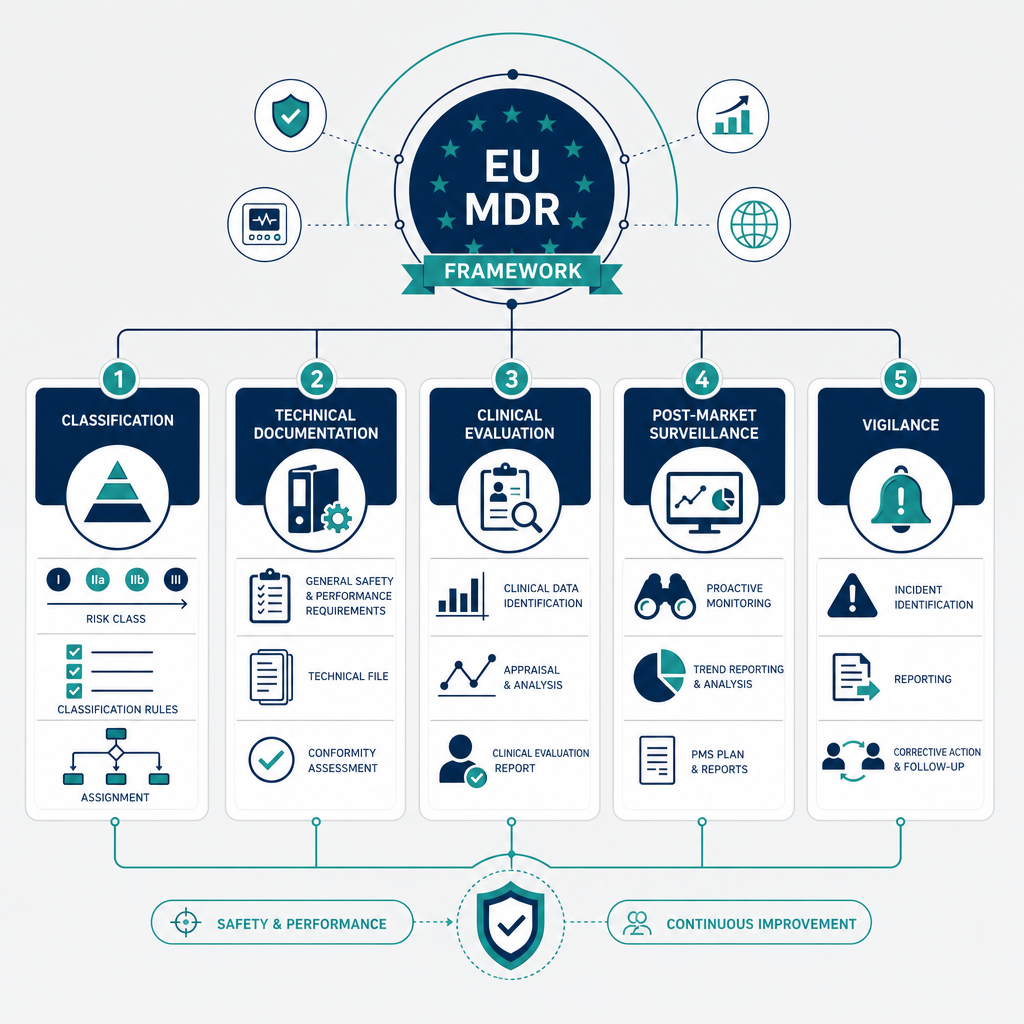
Öne çıkanlar
- Ne: (AB) 2017/745 — AB'de tıbbi cihazlar için tek ve doğrudan bağlayıcı tüzük (direktiften daha katı, ulusal aktarım gerektirmez).
- Kimi ilgilendirir: Üretici, yetkili temsilci, ithalatçı ve distribütör (dört "ekonomik operatör") ile onaylanmış kuruluşlar.
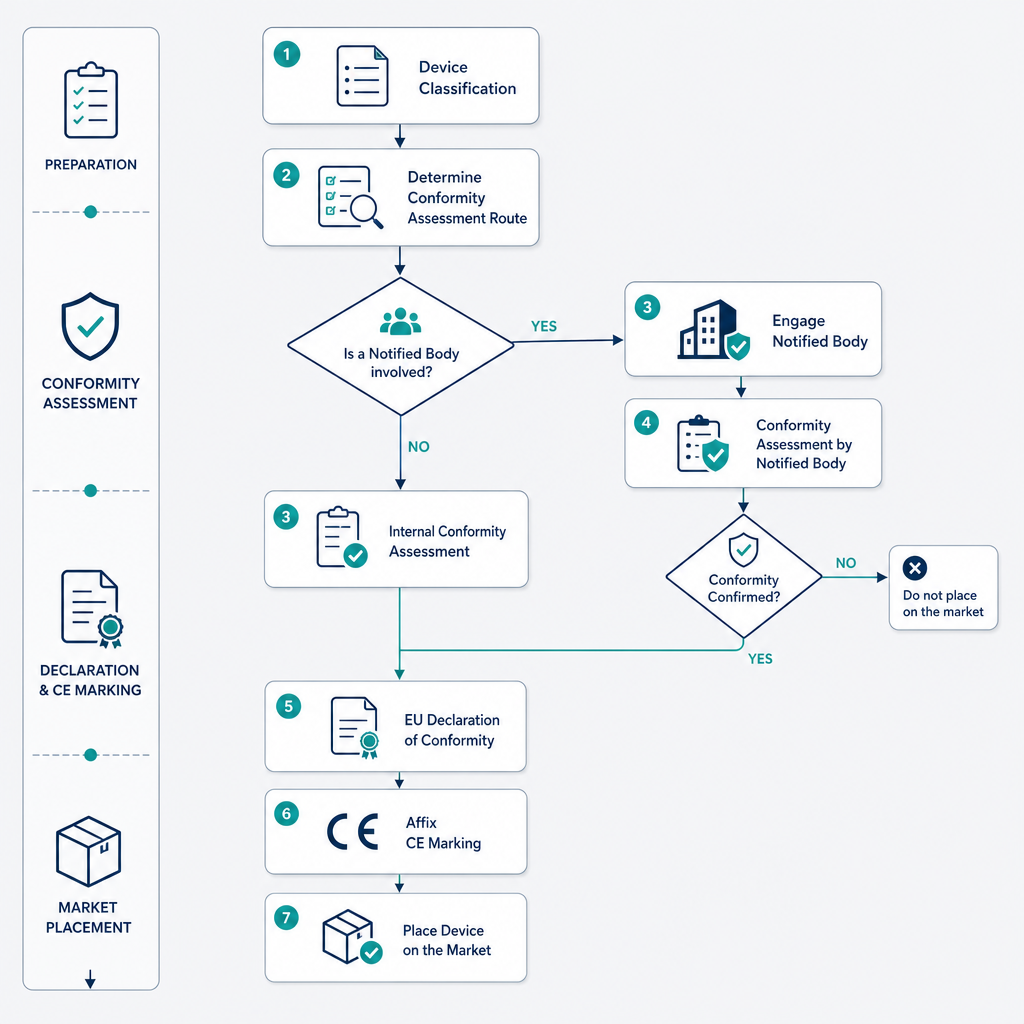
- Temel yükümlülükler: ISO 13485 uyumlu kalite yönetim sistemi, Ek I'e (GSPR) uygunluk, Ek II–III teknik dokümantasyon, klinik değerlendirme, piyasaya arz sonrası gözetim (PMS), UDI ve EUDAMED kaydı, PRRC ataması.
- Sınıflandırma: Ek VIII'deki 22 kurala göre Sınıf I, IIa, IIb, III (risk arttıkça yükümlülük artar).
- Geçiş takvimi: (AB) 2023/607 ile MDD/AIMDD sertifikaları koşullu olarak 31 Aralık 2027 (Sınıf III ve implante edilebilir IIb) veya 31 Aralık 2028'e (diğer IIb, IIa, steril/ölçüm işlevli Sınıf I) kadar geçerli sayılmaktadır.
- Türkiye: Yetkili otorite TİTCK; yönetmelik AB metniyle büyük ölçüde birebir örtüşür.