MDR ile MDD Arasındaki Farklar: Üreticiler İçin Karşılaştırma
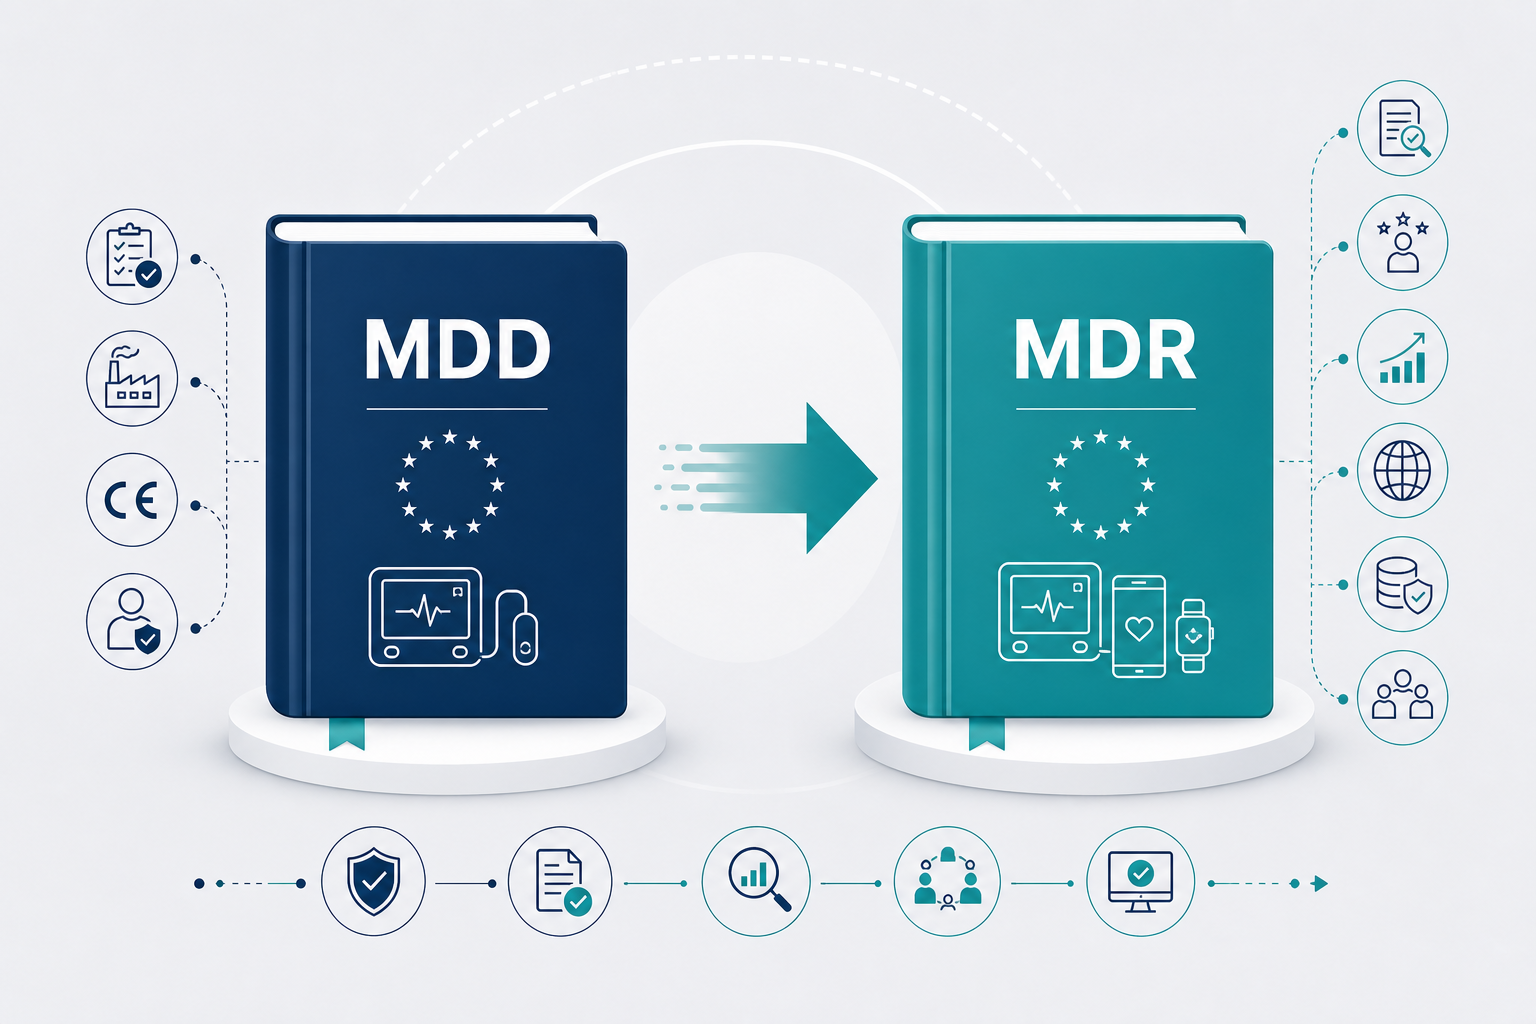
Kısa cevap: MDD (93/42/AET) bir direktifti; her üye devletin kendi ulusal mevzuatına aktardığı, dolayısıyla ülkeden ülkeye yorum farkına açık bir çerçeveydi. MDR ((AB) 2017/745) doğrudan bağlayıcı bir tüzüktür; tüm AB'de aynı şekilde uygulanır. MDR, kapsamı genişletmiş, klinik kanıt eşiğini yükseltmiş, piyasaya arz sonrası gözetimi ve izlenebilirliği zorunlu ve sistematik hale getirmiş, birçok cihazı üst risk sınıfına taşımış ve onaylanmış kuruluşlar üzerindeki denetimi sıkılaştırmıştır. MDD sertifikaları otomatik olarak MDR'ye taşınmaz; her cihazın MDR'ye göre yeniden belgelendirilmesi gerekir.
Öne çıkanlar
- Yasal biçim: direktif → tüzük. Ulusal aktarım ve yorum farkı ortadan kalktı.
- Kapsam: MDR, tıbbi amacı olmayan bazı ürünleri (Ek XVI) ve yazılımları daha net kapsar.
- Klinik kanıt: "eşdeğerlik" yoluyla veri kullanımı çok zorlaştı; Sınıf III ve implantlarda genellikle klinik araştırma gerekiyor.
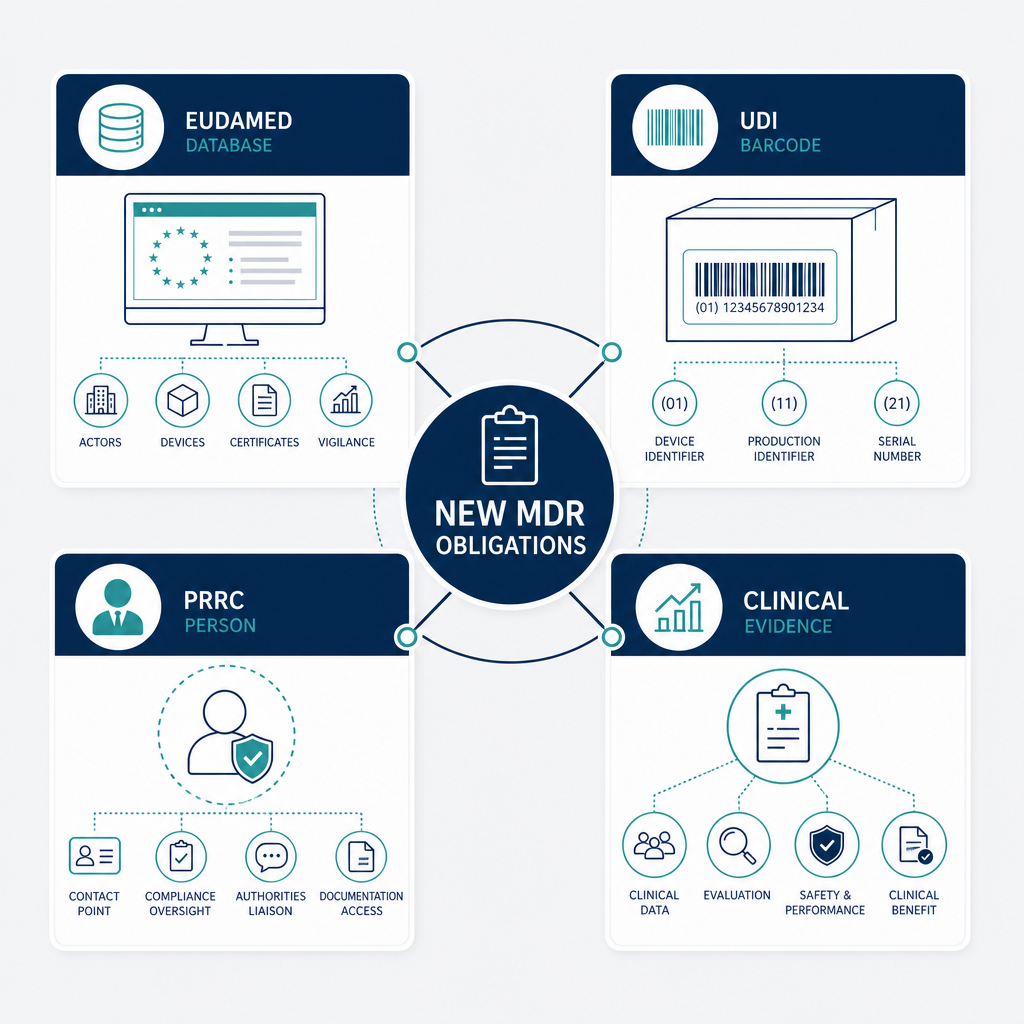
- Yeni roller: PRRC (Madde 15), zorunlu; ekonomik operatör yükümlülükleri ayrıntılı tanımlandı.
- İzlenebilirlik: UDI + EUDAMED zorunlu.
- Geçiş: MDD döneminde belgelendirilmiş cihazlar için koşullu geçiş süreleri (bkz. MDR geçiş süreci).
Bu yazı MDR nedir? ana rehberinin bir parçasıdır.
MDD neydi?
MDD (Medical Devices Directive, 93/42/AET), 1993'te kabul edilen ve genel tıbbi cihazları düzenleyen AB direktifiydi. Yanında iki direktif daha vardı: AIMDD (90/385/AET) aktif implante edilebilir cihazlar için, IVDD (98/79/AT) in vitro tanı cihazları için. MDR, MDD ve AIMDD'nin yerini aldı; IVDD'nin yerini ise ayrı bir tüzük olan IVDR (2017/746) aldı.
Direktif olması nedeniyle MDD, her üye devlet tarafından ulusal hukuka aktarılıyordu. Bu da aynı gerekliliğin farklı ülkelerde farklı yorumlanmasına ve onaylanmış kuruluşlar arasında tutarsızlığa yol açabiliyordu.
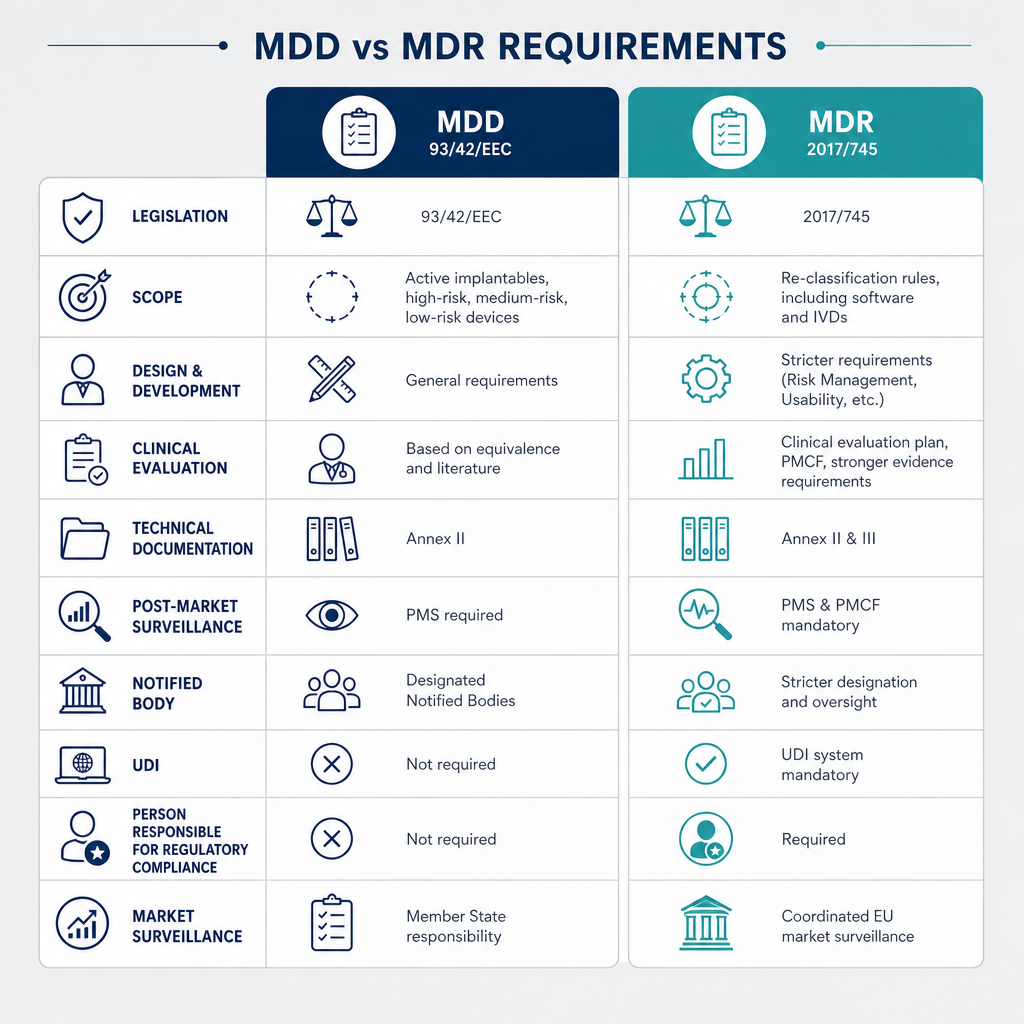
Yan yana karşılaştırma
| Konu | MDD (93/42/AET) | MDR ((AB) 2017/745) |
|---|---|---|
| Yasal biçim | Direktif (ulusal aktarım gerekir) | Tüzük (doğrudan uygulanır) |
| Yapı | ~23 madde, 12 ek | 123 madde, 17 ek |
| Kapsam | Tıbbi amaçlı cihazlar | + Ek XVI ürünleri (estetik vb.), yazılımlar daha net |
| Sınıflandırma | Ek IX, 18 kural | Ek VIII, 22 kural; birçok cihaz üst sınıfta |
| Klinik kanıt | Eşdeğerliğe geniş dayanma mümkündü | Eşdeğerlik çok kısıtlı; Sınıf III/implant için genelde klinik araştırma |
| Teknik dosya | "Tasarım dosyası" / teknik dokümantasyon | Ek II & III; içerik ayrıntılı listelendi |
| Piyasaya arz sonrası | Genel yükümlülük | Sistematik: PMS planı, PSUR, PMCF, vijilans |
| İzlenebilirlik | Sınırlı | UDI + EUDAMED zorunlu |
| Sorumlu kişi | Açık zorunluluk yok | PRRC zorunlu (Madde 15) |
| Ekonomik operatörler | Kısmen tanımlı | Üretici/yetkili temsilci/ithalatçı/distribütör ayrı ayrı tanımlı |
| Onaylanmış kuruluş | Daha az denetim | Yeniden görevlendirme, habersiz denetim, numune testi |
| Şeffaflık | Düşük | SSCP (Sınıf III/implant) EUDAMED'de kamuya açık |
| İmplant kartı | Yok | Zorunlu |
Üretici için pratikte ne değişti?
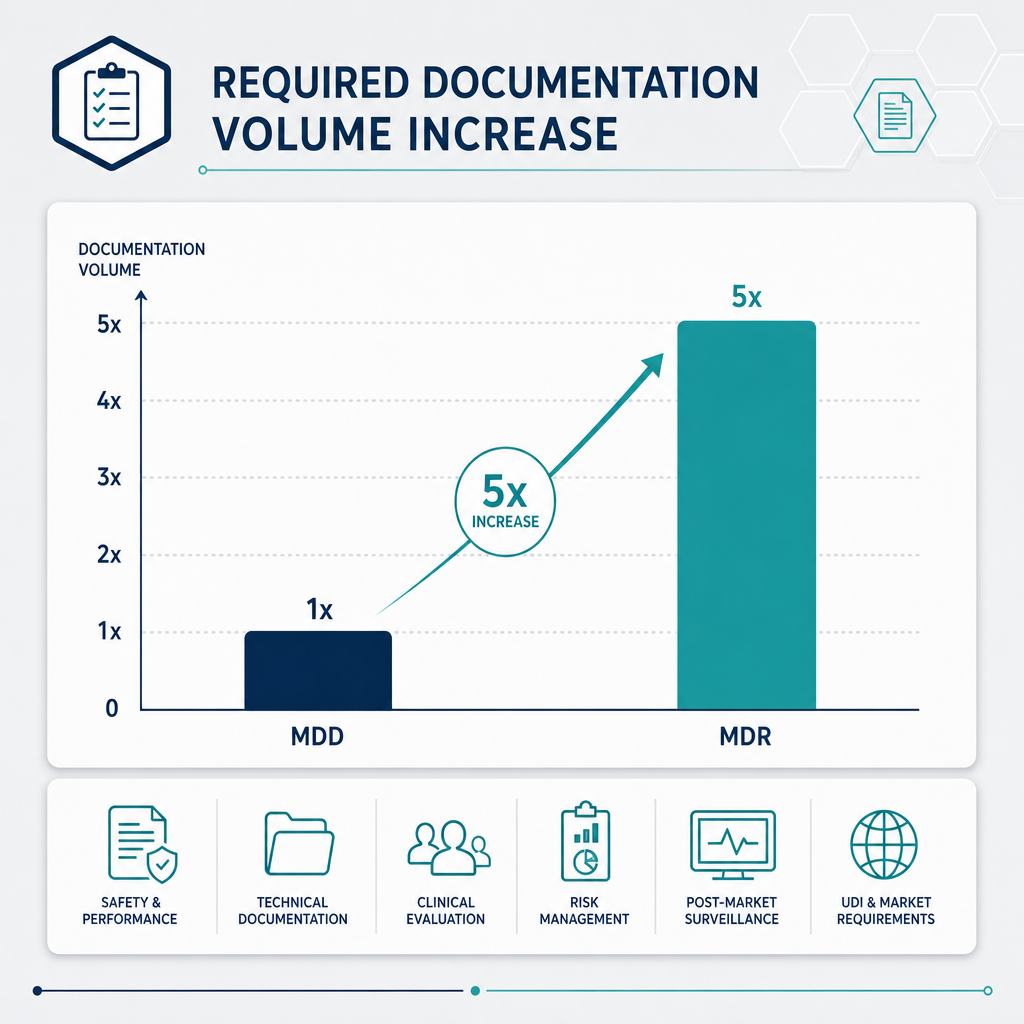
- Klinik değerlendirme dosyanız büyüdü. MEDDEV 2.7/1 rev.4 beklentileri artık asgari; birçok üründe yeni klinik veri toplamanız gerekiyor. PMCF planı olmadan sertifika alınamıyor.
- GSPR, "Temel Gereklilikler"in yerini aldı ve genişledi. Ek I'de daha fazla madde var; her biri için somut kanıt ve gerekçe isteniyor.
- Risk yönetimi sürekli bir süreç. ISO 14971'e göre dosya, PMS verisiyle beslenerek yaşam döngüsü boyunca güncelleniyor.
- Yeni yeterlilik ve rol yükümlülükleri. PRRC atamanız, tedarikçi ve taşeronları sözleşmeyle yönetmeniz gerekiyor.
- Kayıt ve izlenebilirlik yükü. Basic UDI-DI yapısını kurmak, etiketleri UDI taşıyıcısıyla güncellemek, EUDAMED (ve Türkiye'de ÜTS) kayıtlarını yapmak zorunlu.
- Onaylanmış kuruluş süreci daha uzun ve titiz. Teknik dosya soruları (deficiency) döngüleri MDD'ye göre belirgin şekilde arttı; NB kapasitesi kısıtlı.
"Yukarı sınıflandırma": MDR ile sınıfı değişen tipik cihazlar
- Tıbbi yazılımlar — MDD'de çoğu Sınıf I'di; MDR Kural 11 ile IIa, IIb hatta III olabiliyor.
- Omurga implantları — birçoğu IIb'den III'e.
- Nanomateryal içeren cihazlar — Kural 19 ile IIa/IIb/III.
- Vücutta emilen maddelerden oluşan cihazlar (bazı dermal dolgular, bazı cerrahi jeller) — Kural 21 ile III.
- Aktif terapötik + tanısal closed-loop cihazlar — Kural 22 ile III.
- Dezenfektanlar ve kontakt lens solüsyonları — Kural 16 ile netleşerek IIa/IIb.
Sınıfınızın değişip değişmediğini kural kural kontrol edin: Tıbbi cihaz sınıflandırması: Sınıf I, IIa, IIb ve III (küme içi bağlantı). Sınıf yükseldiyse uygunluk yolu, klinik veri ihtiyacı ve onaylanmış kuruluş kapsamı da değişir.
MDD sertifikam ne olacak?
MDD/AIMDD kapsamında 26 Mayıs 2021'den önce düzenlenmiş geçerli sertifikalar, (AB) 2023/607 ile getirilen koşullar sağlanırsa belirli tarihlere kadar geçerli sayılır (Sınıf III ve implante edilebilir IIb için 31 Aralık 2027; diğer IIb, IIa, steril/ölçüm işlevli Sınıf I için 31 Aralık 2028). Koşullar; MDR uyumlu KYS, zamanında NB başvurusu ve yazılı sözleşmedir. Ayrıntı ve istisnalar: MDR geçiş süreci ve son tarihler (küme içi bağlantı).
Yeni cihazlar veya kapsamlı değişiklik yapılan cihazlar bu geçişten yararlanamaz; doğrudan MDR'ye göre belgelendirilir.
Nasıl bir yol izlemeli?
- Boşluk analizi: Mevcut MDD dosyanızı MDR Ek I, II, III'e göre madde madde eşleştirin.
- Klinik strateji: Eşdeğerlik hâlâ savunulabilir mi, yoksa PMCF/klinik araştırma mı gerekiyor?
- KYS güncellemesi: ISO 13485:2016 + MDR'ye özgü prosedürler (UDI, EUDAMED, PMS, vijilans, PRRC).
- Zamanlama: Onaylanmış kuruluş kuyruğunu hesaba katarak geri planlama yapın.
Süreç adımlarının tamamı: MDR uyum süreci: 8 adımda CE işaretine giden yol (küme içi bağlantı).
Sık sorulan sorular
MDD hâlâ yürürlükte mi? Hayır. MDD ve AIMDD 26 Mayıs 2021'de yürürlükten kalktı. Yalnızca geçiş hükümleri kapsamındaki "eski cihazlar" için sınırlı ve koşullu bir geçerlilik söz konusu.
MDR ve MDD aynı anda uygulanabilir mi? Bir cihaz ya MDR'ye ya da geçiş hükümlerine göre piyasada bulunur; ikisine birden yeni belgelendirme yapılmaz.
IVDD'nin MDR'deki karşılığı ne? IVDD'nin yerini MDR değil, ayrı bir tüzük olan IVDR (2017/746) aldı.
MDD'de Sınıf I olan cihazım MDR'de de Sınıf I mi? Şart değil. Özellikle yazılım, ölçüm işlevi ve yeniden kullanılabilir cerrahi aletlerde değişiklik olabilir. Kuralları yeniden uygulayın.
"CE işareti" MDD'de ve MDR'de aynı mı görünüyor? İşaret aynıdır; ancak MDR kapsamında iliştirilen CE işaretinin arkasındaki uygunluk kanıtı farklıdır.
MEGACERT desteği
MDD'den MDR'ye geçişte boşluk analizi, klinik strateji, KYS güncellemesi ve onaylanmış kuruluş yazışmalarını yönetiyoruz. Mevcut MDD dosyanızı 30 dakikalık ücretsiz bir görüşmede MDR gözüyle değerlendirelim. → İletişim
Kaynaklar
- Regulation (EU) 2017/745 on medical devices. EUR-Lex. https://eur-lex.europa.eu/eli/reg/2017/745/oj
- Council Directive 93/42/EEC (MDD) ve 90/385/EEC (AIMDD). EUR-Lex.
- Regulation (EU) 2023/607 (geçiş hükümlerinin değiştirilmesi). EUR-Lex.
- MDCG 2021-25 — Regulation (EU) 2017/745 – application of transitional provisions. European Commission.
- Avrupa Komisyonu. Medical devices — New regulations. https://health.ec.europa.eu/medical-devices-sector/new-regulations_en
Son güncelleme: 30 Ağustos 2026. Genel bilgilendirme amaçlıdır; regülatör tavsiyesi yerine geçmez.