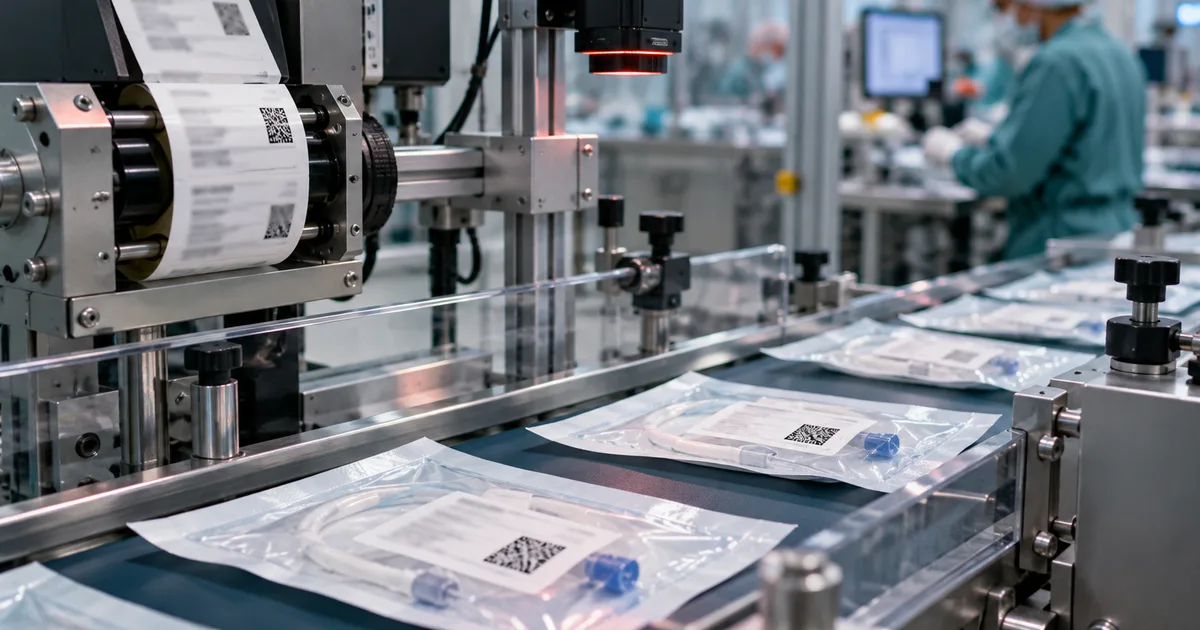
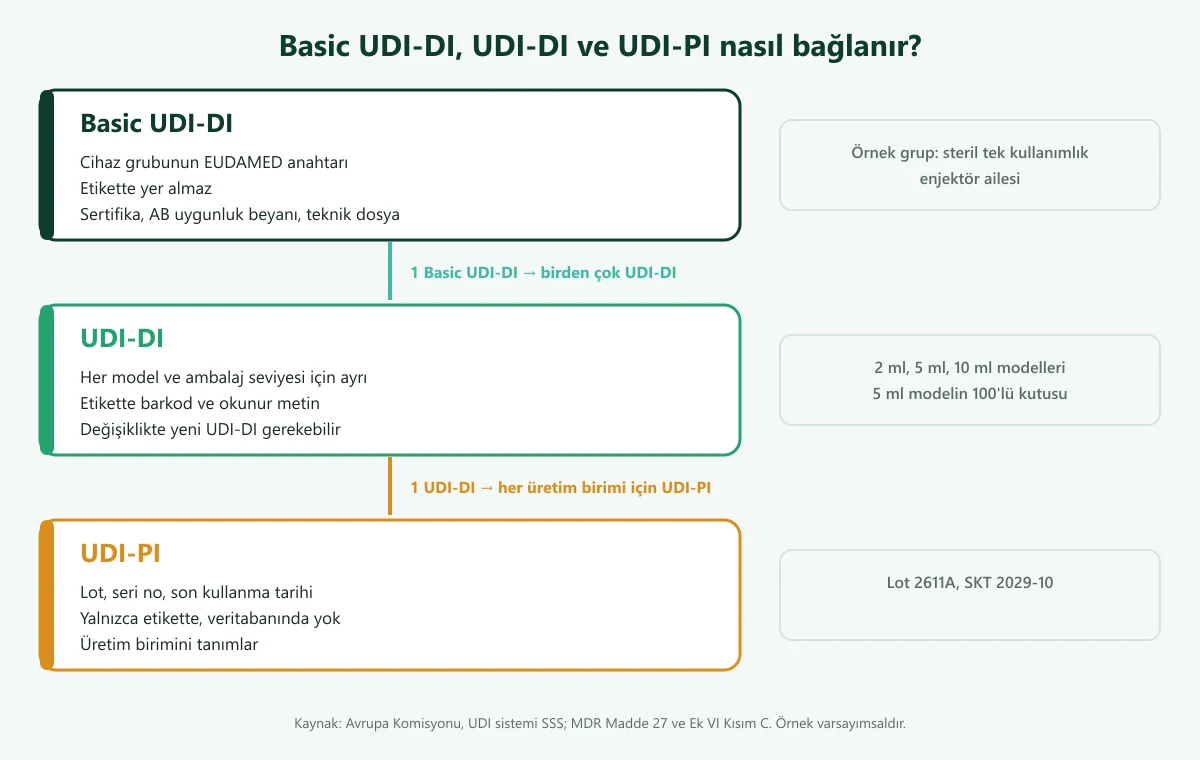
UDI (Unique Device Identifier, tekil cihaz tanımlayıcı), bir tıbbi cihazı piyasada tek başına ve belirsizlik olmadan tanımlayan, uluslararası bir kodlama standardına göre oluşturulmuş rakam veya harf dizisidir. AB'nin Tıbbi Cihaz Tüzüğü (MDR, 2017/745) kapsamında UDI iki parçadan oluşur: cihaz modelini tanımlayan UDI-DI ve üretim birimini (lot, seri no, son kullanma tarihi) tanımlayan UDI-PI. AB'de bunlara ek olarak, etikette hiç görünmeyen bir anahtar daha vardır: cihaz grubunu tanımlayan Basic UDI-DI (Avrupa Komisyonu, UDI SSS).
Bu rehber, AB pazarına cihaz arz eden imalatçılar, mevzuat ve kalite ekipleri için hazırlandı. Üç kimlik arasındaki farkı, etiket ve doğrudan işaretleme tarihlerini, hangi değişikliğin yeni UDI-DI gerektirdiğini ve 28 Mayıs 2026'dan beri zorunlu olan EUDAMED UDI/cihaz kaydıyla ilişkisini anlatır. Madde atıfları MDR'ye aittir; IVDR'de paralel hükümler Madde 24'te yer alır.
Yazıdaki fotoğraflar temsilîdir ve yapay zekâ ile üretilmiştir; şema MEGACERT'in özgün grafiğidir.
Öne çıkanlar
- UDI = UDI-DI + UDI-PI. Basic UDI-DI ise etikete basılmaz; EUDAMED'de ve sertifika, AB uygunluk beyanı, teknik dosya gibi belgelerde cihaz grubunun anahtarıdır.
- UDI'yi yalnızca Komisyon'un atadığı dört kuruluşun sistemiyle oluşturabilirsiniz: GS1, HIBCC, ICCBBA ve IFA. Atamalar 27 Haziran 2029'a kadar yenilendi.
- UDI taşıyıcısının etikette bulunması Sınıf III ve implante edilebilir cihazlarda 2021'den, Sınıf IIa ve IIb'de 2023'ten, Sınıf I'de 26 Mayıs 2025'ten beri zorunlu.
- Tekrar kullanılabilir Sınıf I cihazlarda UDI'nin cihazın üzerine doğrudan işaretlenmesi 26 Mayıs 2027'den itibaren zorunlu hâle geliyor.
- EUDAMED UDI/cihaz modülü 28 Mayıs 2026'dan beri zorunlu. Bu tarihten önce arz edilip arzı süren cihazların son kayıt tarihi 28 Kasım 2026.
UDI nedir ve hangi parçalardan oluşur?
MDR'nin 27. maddesine göre UDI sistemi dört unsurdan oluşur: UDI'nin üretilmesi, UDI taşıyıcısının etikete, ambalaja veya tekrar kullanılabilir cihazın kendisine konması, UDI'nin iktisadi işletmeciler ve sağlık kuruluşlarınca saklanması ve EUDAMED'in parçası olan UDI veri tabanı (Avrupa Komisyonu, UDI SSS).
Üç terimi şöyle ayırabilirsiniz:
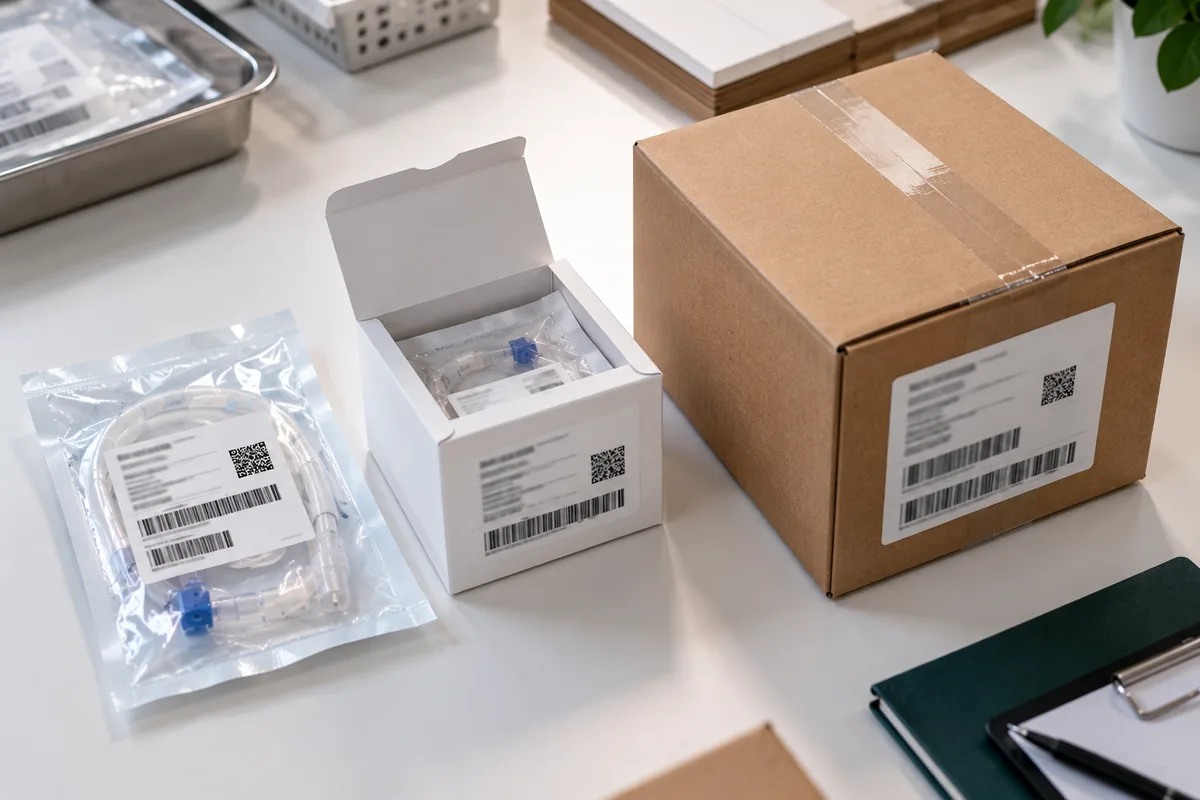
- UDI-DI (cihaz tanımlayıcı): İmalatçıya ve cihaz modeline özgü, statik kısımdır. EUDAMED'deki cihaz bilgisine erişim anahtarıdır. Her model ve her ambalaj seviyesi (tekli poşet, kutu, koli) için ayrı bir UDI-DI vardır.
- UDI-PI (üretim tanımlayıcı): Değişken kısımdır; lot numarası, seri numarası, yazılım kimliği, üretim tarihi veya son kullanma tarihini taşır. UDI-PI bilgisi UDI veri tabanına girilmez; etikette, barkodda ve izlenebilirlik kayıtlarında yer alır.
- Basic UDI-DI: Aynı kullanım amacına, risk sınıfına ve temel tasarım ile üretim özelliklerine sahip cihazları bir grup olarak tanımlar. Ambalajdan ve etiketten bağımsızdır, hiçbir ticari üründe görünmez.
UDI taşıyıcısı, UDI'nin etiketteki fiziksel gösterimidir: bir otomatik tanımlama ve veri yakalama (AIDC) biçimi (örneğin DataMatrix barkod) ile insanın okuyabileceği düz metin (HRI) birlikte bulunur (Avrupa Komisyonu, UDI SSS).
Varsayımsal bir örnek. GS1 kurallarına göre bir UDI'nin düz metin biçimi \`(01)09520123456788(17)281231(10)2611A(21)000123\` şeklinde olabilir; burada GS1'in örnekler için ayırdığı 952 öneki kullanılmıştır. (01)'den sonraki kısım GTIN'dir ve UDI-DI görevini görür. Diğer uygulama tanımlayıcıları UDI-PI'yi oluşturur: (17) son kullanma tarihi, 31 Aralık 2028; (10) lot numarası; (21) seri numarası. Aynı veri yanındaki DataMatrix barkodunda da bulunur. HIBCC, ICCBBA ve IFA kendi biçimlerini kullanır.
Basic UDI-DI nedir, neden etikette yok?
Basic UDI-DI, EUDAMED'deki cihaz kayıtlarının ana anahtarıdır. Sertifikalarda (serbest satış sertifikası dâhil), AB uygunluk beyanında, teknik dosyada ve güvenlilik ile klinik performans özetinde (SSCP) bu numaraya atıf yapılır (Avrupa Komisyonu, UDI sayfası). MDR'nin 29. maddesine göre imalatçı, cihazı piyasaya arz etmeden önce bir Basic UDI-DI atar ve Ek VI Kısım B'deki temel verilerle birlikte UDI veri tabanına girer.
Basic UDI-DI bir ürünü değil, bir cihaz grubunu temsil ettiği için etikette yer almaz. Bir UDI-DI yalnızca tek bir Basic UDI-DI'ye bağlanabilir. Basic UDI-DI'yi nasıl gruplayacağınız, sertifika kapsamını ve belgelerinizi doğrudan etkiler; bu yüzden teknik dosyayı hazırlamadan önce gruplamayı netleştirin. Komisyon, ayrıntılı kurallar için MDCG 2018-1 Rev.4 rehberine yönlendirir. Gruplama, teknik dosyanın yapısını da belirler; MDR'nin istediği belgeleri MDR uyum belgeleri sayfamızda özetledik.
| Basic UDI-DI | UDI-DI | UDI-PI | |
|---|---|---|---|
| Neyi tanımlar? | Cihaz grubunu | Cihaz modelini ve ambalaj seviyesini | Üretim birimini (lot, seri, tarih) |
| Etikette var mı? | Hayır | Evet, barkod ve düz metin | Evet, barkod ve düz metin |
| EUDAMED'e girilir mi? | Evet, ana anahtar | Evet | Hayır |
| Belgelerde kullanılır mı? | Sertifika, AB uygunluk beyanı, teknik dosya, SSCP | Etiket, satış, sipariş | Etiket, izlenebilirlik kayıtları |
UDI'yi kim verir?
UDI'yi imalatçı kendisi oluşturur, ancak bunu yalnızca Komisyon'un atadığı bir kodlama kuruluşunun (issuing entity) kurallarına göre yapabilir. Komisyon, 2019/939 sayılı Uygulama Kararı ile dört kuruluşu atadı: GS1, HIBCC, ICCBBA ve IFA. 2024/2120 sayılı Uygulama Kararı bu atamaları 27 Haziran 2029'a kadar beş yıl daha uzattı (Avrupa Komisyonu, UDI sayfası).
Pratikte imalatçı bu kuruluşlardan birine üye olur, şirket önekini alır ve kuruluşun kurallarına göre Basic UDI-DI ile UDI-DI'leri üretir. Hangi kuruluşla çalışacağınızı siz seçersiniz; seçim, barkod biçimini ve Basic UDI-DI yapısını belirler. Komisyon, her kuruluşun UDI ve Basic UDI-DI biçimlerini kendi sayfasında yayımlar.
UDI etikette ne zamandan beri zorunlu?
UDI atama yükümlülüğü 26 Mayıs 2021'den beri geçerlidir. UDI taşıyıcısının etikete konması ve tekrar kullanılabilir cihazların doğrudan işaretlenmesi ise sınıfa göre kademeli başladı (Avrupa Komisyonu, UDI SSS; MDR Madde 123(3)(f) ve (g)):
| Yükümlülük | Sınıf III ve implante edilebilir | Sınıf IIa ve IIb | Sınıf I |
|---|---|---|---|
| UDI taşıyıcısının etikette olması | 26 Mayıs 2021 | 26 Mayıs 2023 | 26 Mayıs 2025 |
| Tekrar kullanılabilir cihazın doğrudan işaretlenmesi | 26 Mayıs 2023 | 26 Mayıs 2025 | 26 Mayıs 2027 |
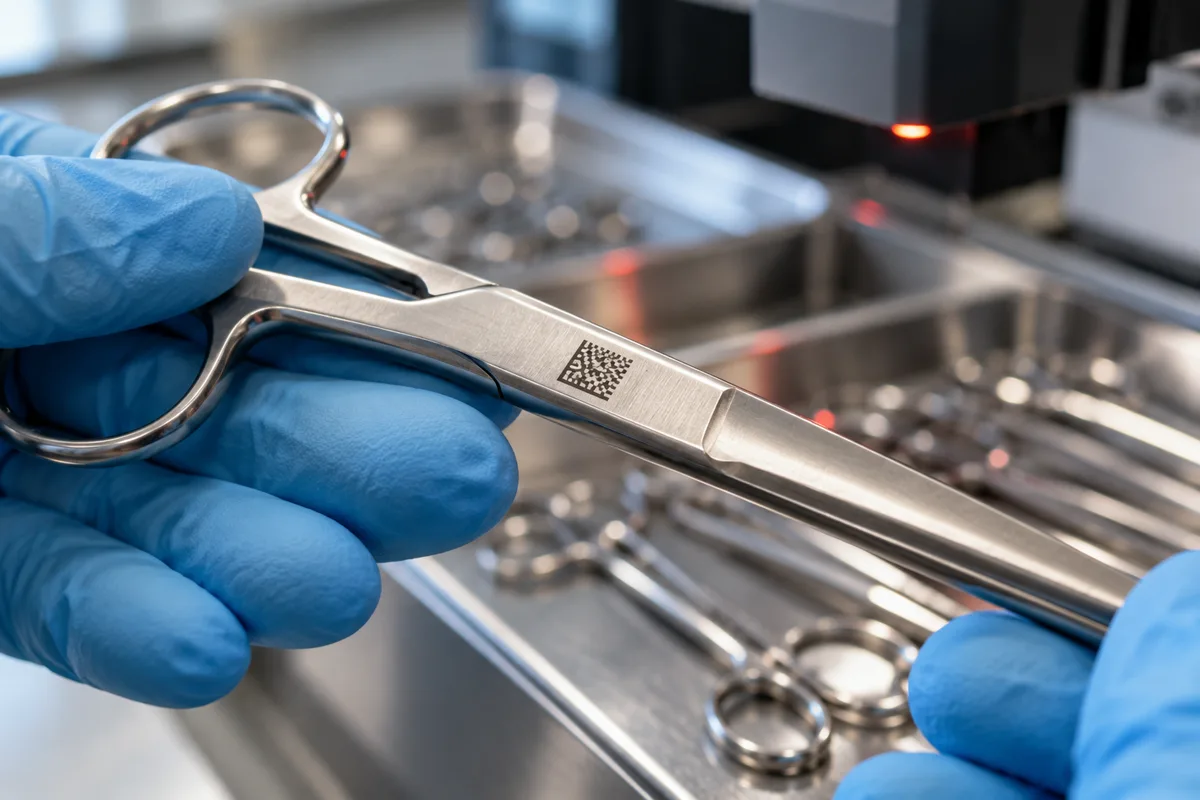
20 Ekim 2026 itibarıyla, ısmarlama ve klinik araştırma cihazları hariç, sınıfı ne olursa olsun tüm MDR cihazları UDI taşımalıdır; etiketle ilgili istisnalar aşağıda sayılmıştır. Sıradaki son tarih, tekrar kullanılabilir Sınıf I cihazların (örneğin cerrahi el aletleri) doğrudan işaretlenmesidir: 26 Mayıs 2027.
### Doğrudan işaretleme kuralları
Tekrar kullanılabilir cihazlar UDI taşıyıcısını cihazın kendi üzerinde taşımalıdır. Hastalar arasında dezenfeksiyon, sterilizasyon veya yenileme gerektiren cihazlarda bu işaret kalıcı olmalı ve kullanım ömrü boyunca her işlemden sonra okunabilir kalmalıdır. İki istisna vardır: doğrudan işaretleme cihazın güvenliğini veya performansını bozuyorsa ya da teknolojik olarak mümkün değilse bu şart uygulanmaz (Avrupa Komisyonu, UDI SSS). İstisnaya dayanıyorsanız gerekçeyi teknik dosyada belgeleyin.
### Etiket ve ambalaj kuralları
- UDI taşıyıcısı, cihazın etiketinde ve tüm üst ambalaj seviyelerinde bulunur. Her üst ambalaj seviyesinin kendi UDI'si vardır. İstisnalar (sevkiyat kapları, alan kısıtı, tek kullanımlık Sınıf I ve IIa cihazlar, perakende ambalajı) aşağıdaki "İstisnalar ve geçiş hükümleri" bölümünde yer alır.
- Etikette lot, seri no, yazılım kimliği veya son kullanma tarihi varsa bunlar UDI-PI'nin parçası olmalıdır. Aktif implante edilebilir cihazlarda UDI-PI en az seri numarasını içerir.
Hangi değişiklik yeni UDI-DI gerektirir?
Cihazın yanlış tanımlanmasına veya izlenebilirliğinde belirsizliğe yol açabilecek her değişiklik yeni bir UDI-DI gerektirir. Komisyon şu unsurlardaki değişiklikleri özellikle sayar (Avrupa Komisyonu, UDI SSS; MDCG 2018-1 Rev.4):
- Ad veya ticari ad
- Cihaz sürümü veya modeli
- Tek kullanımlık olarak etiketlenme
- Steril ambalajlanma
- Kullanımdan önce sterilizasyon gerekmesi
- Bir ambalajdaki cihaz adedi
- Kritik uyarılar veya kontrendikasyonlar
- CMR veya endokrin bozucu madde içeriği
- Azami yeniden kullanım sayısı belirlenmiş cihazlarda bu sayı
Lateks veya DEHP içermesi, kritik uyarılara örnek olarak verilir; MDCG 2018-1, azami yeniden kullanım sayısını da ayrı bir tetikleyici olarak ekler (MDCG 2018-1 Rev.4).
Yeni UDI-DI gerektirmeyen bir veri değişikliğinde ise imalatçı, EUDAMED'deki kaydı değişiklikten itibaren 30 gün içinde güncellemelidir (MDR, Ek VI Kısım C).
Yeni bir UDI-DI'nin, cihazın EUDAMED'de "aynı cihaz" sayılıp sayılmamasını da etkileyebileceğini unutmayın: Komisyon'un EUDAMED Soru-Cevap belgesine göre, MDR sürümünde yeni UDI-DI atanmasına yol açan bir değişiklik yapılmışsa legacy cihaz ile MDR cihazı "aynı cihaz" sayılmaz; legacy cihazın da ayrıca kaydedilmesi gerekir (EUDAMED Soru-Cevap, S8).
İstisnalar ve geçiş hükümleri
AB'de UDI için duruma özel muafiyet veren bir başvuru süreci yoktur. Her cihaz ilke olarak UDI kurallarına tabidir; istisnalar yalnızca Tüzük'te yazılı olanlardır (Avrupa Komisyonu, UDI SSS).
### Hangi cihazlar ve etiketler muaftır?
Aşağıdaki etiket istisnaları MDR Ek VI Kısım C bölüm 4'ten gelir ve Komisyon'un UDI SSS belgesinde özetlenir (MDR; Avrupa Komisyonu, UDI SSS).
- Ismarlama ve klinik araştırma cihazları UDI sisteminin dışındadır ve EUDAMED UDI/cihaz modülüne kaydedilmez (EUDAMED Soru-Cevap, S7).
- Sevkiyat kapları UDI taşıyıcısı gerektirmez.
- Ciddi alan kısıtı olan kullanım birimi ambalajında UDI taşıyıcısı bir üst ambalaj seviyesine taşınabilir. İki biçim birden sığmıyorsa yalnızca AIDC biçimi yeterlidir; evde kullanılan cihazlarda ise düz metin (HRI) yine de yer almalıdır.
- Tek tek ambalajlanmış tek kullanımlık Sınıf I ve IIa cihazlarda UDI bir üst ambalaj seviyesinde yer alabilir; ancak evde bakım hastası gibi kullanıcılar o seviyeyi görmeyecekse birim ambalajda olmalıdır.
- Yalnızca perakende satış noktasına yönelik cihazlarda UDI-PI'nin AIDC biçiminde satış ambalajında bulunması gerekmez (MDR, Ek VI Kısım C, bölüm 4).
- Ambalajın içinden okunabiliyorsa: cihazın UDI taşıyıcısı ambalajın içinden okunabiliyor veya taranabiliyorsa ambalaja ayrıca taşıyıcı konması gerekmez (Avrupa Komisyonu, UDI SSS).
### Sistemler, işlem paketleri ve yapılandırılabilir cihazlar
- Sistemler ve işlem paketleri (Madde 22): paketi üreten kişi pakete bir Basic UDI-DI atar ve Ek VI Kısım B'deki temel verilerle EUDAMED'e kaydeder (MDR Madde 29(2)); bu verilerin sistemler ve işlem paketleri için tanımını MDCG 2018-4 verir.
- Yapılandırılabilir cihazlar: cihazın bütününe tek bir UDI atanır ve her bir yapılandırılabilir cihaza ayrı bir UDI-PI verilir (MDR, Ek VI Kısım C, bölüm 6.4; Avrupa Komisyonu, UDI SSS).
- Yazılım: hangi yazılım değişikliğinin yeni UDI-DI, hangisinin yalnızca yeni UDI-PI gerektirdiğini MDCG 2018-5 açıklar.
### Geçiş hükümleri
- UDI atama yükümlülüğü 26 Mayıs 2021'den beri geçerlidir; yukarıdaki tablodaki etiket ve doğrudan işaretleme tarihleri Madde 123(3)(f) ve (g)'deki kademeli son tarihlerdir.
- Legacy cihazlar, MDR Madde 120(3) kapsamında piyasaya arz edilmeye devam eden cihazlardır: geçerli bir Direktif sertifikasıyla ya da 26 Mayıs 2021'den önce düzenlenmiş uygunluk beyanıyla (MDR'de onaylanmış kuruluş gerektiren Sınıf I cihazlar). Bu cihazlar MDR'nin UDI yükümlülüklerine tabi değildir. Yine de EUDAMED'e kaydedilir ve EUDAMED ID veya UDI-DI ile tanımlanır (Avrupa Komisyonu, UDI SSS, 7. soru; EUDAMED Soru-Cevap).
- UDI/cihaz modülü zorunlu hâle geldiğinde artık piyasaya arz edilmeyen cihazların kaydı gerekmez; piyasaya arz sonrası gözetim veya vijilans faaliyeti doğarsa kayıt yapılır (EUDAMED Soru-Cevap, S8).
- In vitro tanı cihazları IVDR Madde 113(3)(e)'deki ayrı tarihlere tabidir; Sınıf A IVD'lerde etiket son tarihi 26 Mayıs 2027'dir.
UDI ve EUDAMED kaydı nasıl bağlanır?
EUDAMED'in UDI/cihaz modülü, Komisyon'un (AB) 2025/2371 sayılı Kararı ile işlevsel ilan edildi ve 28 Mayıs 2026'dan beri zorunlu (Avrupa Komisyonu, EUDAMED). Bunun UDI açısından iki sonucu var:
- İlk birimi 28 Mayıs 2026'da veya sonrasında arz edilen MDR cihazları, ilk birim piyasaya arz edilmeden önce UDI/cihaz modülüne kaydedilmelidir.
- 28 Mayıs 2026'dan önce arz edilmiş ve arzı süren MDR ve legacy cihazlar, en geç 28 Kasım 2026'ya kadar kaydedilmelidir (Komisyon geçiş çizelgesi). Bir UDI-DI için yapılan tek kayıt o cihazın tüm birimlerini kapsar. "Aynı cihaz" MDR cihazı olarak zaten kayıtlıysa legacy cihazın ayrıca kaydedilmesi gerekmez (EUDAMED Soru-Cevap, S7 ve S8).
Kayıtta Basic UDI-DI ve ona bağlı her UDI-DI için Ek VI'daki veriler girilir; UDI-PI girilmez. Ayrıntılı son tarihleri ve karar ağacını EUDAMED kaydı 2026 yazımızda anlattık.
İktisadi işletmeciler ve sağlık kuruluşlarının UDI yükümlülükleri
UDI ile ilgili yükümlülüklerin neredeyse tamamı imalatçıdadır: UDI ve Basic UDI-DI atamak, taşıyıcıyı etikete koymak, EUDAMED'e kaydetmek ve kaydı güncel tutmak. Diğer işletmecilerin görevleri daha sınırlıdır (Avrupa Komisyonu, UDI SSS):
- İthalatçı ve dağıtıcı, uygulanabildiği durumlarda imalatçının UDI atadığını doğrular.
- Çeviri veya yeniden ambalajlama yapan dağıtıcı ya da ithalatçı, bu işlemlerin UDI taşıyıcısının okunabilirliğini bozmamasını sağlar.
- Tüm iktisadi işletmeciler ve sağlık kuruluşları, tedarik ettikleri veya kendilerine tedarik edilen Sınıf III implante edilebilir cihazların UDI'sini, tercihen elektronik ortamda saklar.
Rollerin ayrıntısı için MDR'de iktisadi işletmeciler yazımıza, teknik dosyanın hazırlanması için CE teknik dosya sayfamıza bakabilirsiniz.
UDI için 6 adımlı hazırlık listesi
- Kodlama kuruluşunu seçin ve şirket önekinizi alın.
- Basic UDI-DI gruplarınızı belirleyin. Kullanım amacı, risk sınıfı ve temel tasarım özelliklerine göre gruplayın; sertifika ve AB uygunluk beyanı kapsamıyla tutarlı olsun.
- Her model ve ambalaj seviyesi için UDI-DI üretin ve bir ana veri tablosunda Basic UDI-DI ile eşleyin.
- Etiketleri güncelleyin. Barkod ve düz metni, lot, seri ve tarih bilgilerini UDI-PI kurallarına göre yerleştirin; barkod okunabilirliğini doğrulayın.
- Tekrar kullanılabilir cihazlarınızı listeleyin. Sınıf I ise 26 Mayıs 2027'ye kadar doğrudan işaretleme yöntemini seçin ve sterilizasyon döngülerinden sonra okunabilirliği test edin.
- EUDAMED kaydını tamamlayın. Arzı süren cihazlar için 28 Kasım 2026 son tarihini kaçırmayın ve değişikliklerde 30 günlük güncelleme kuralını prosedüre yazın.
Sıkça sorulan sorular
UDI ile barkod aynı şey mi?
Hayır. UDI bir kimlik numarasıdır; barkod ise bu numaranın makineyle okunabilen gösterimidir (AIDC). Etikette UDI hem barkod hem de düz metin olarak bulunur.
Basic UDI-DI etikete basılır mı?
Hayır. Basic UDI-DI hiçbir ticari üründe görünmez. EUDAMED'de ve sertifika, AB uygunluk beyanı, teknik dosya gibi belgelerde kullanılır.
Ismarlama cihazlara UDI gerekir mi?
Hayır. UDI sistemi ısmarlama cihazlar ile klinik araştırma ve performans çalışması cihazları dışındaki tüm cihazlara uygulanır (Avrupa Komisyonu, UDI SSS).
Yazılım (SaMD) için UDI nasıl atanır?
UDI, yazılımın sistem düzeyinde atanır. Bu kural iki gruba uygulanır: tek başına ticari olarak satılan yazılımlar ve kendi başına cihaz olan yazılımlar. Yazılım kimliği üretim kontrol mekanizması sayılır ve UDI-PI'de gösterilir (Avrupa Komisyonu, UDI SSS).
Kaynaklar
- Avrupa Komisyonu, Unique Device Identification (UDI) System: Sıkça Sorulan Sorular (2020 tarihli; erişim 20 Ekim 2026). UDI, UDI-DI, UDI-PI ve Basic UDI-DI tanımları, taşıyıcı tarihleri, yeni UDI-DI gerektiren değişiklikler.
- Avrupa Komisyonu, Unique Device Identifier (UDI) sayfası. Kodlama kuruluşları ve 2024/2120 sayılı Uygulama Kararı; erişim 20 Ekim 2026.
- MDCG 2018-4, sistemler veya işlem paketleri için UDI temel unsurları, Ekim 2018; erişim 20 Ekim 2026.
- MDCG 2018-5, tıbbi cihaz yazılımına UDI atanması, Ekim 2018; erişim 20 Ekim 2026.
- MDCG 2018-1 Rev.4, Basic UDI-DI ve UDI-DI değişiklikleri rehberi, Nisan 2021; erişim 20 Ekim 2026.
- Tüzük (AB) 2017/745 (MDR), konsolide metin, 10.01.2025. Madde 27, 29, 123 ve Ek VI; erişim 20 Ekim 2026.
- Komisyon Kararı (AB) 2025/2371, AB Resmî Gazetesi, 27.11.2025; erişim 20 Ekim 2026.
- Avrupa Komisyonu, EUDAMED genel bakış sayfası; erişim 20 Ekim 2026.
- Avrupa Komisyonu, zorunlu kullanımdan önce arz edilen cihazlar için geçiş çizelgesi; erişim 20 Ekim 2026.
- Avrupa Komisyonu'nun yayımladığı EUDAMED kademeli geçiş Soru-Cevap belgesi (resmî olarak onaylanmamış); erişim 20 Ekim 2026.
Yazar hakkında
Ersin Çetin, MEGACERT'te MDR / CE Belgelendirme Danışmanı olarak tıbbi cihaz imalatçılarına teknik dosya, MDR uyumu ve AB pazarına giriş süreçlerinde danışmanlık vermektedir. Gıda mühendisidir ve 25 yılı aşkın süredir baş denetçi olarak çalışmaktadır; ISO 9001, ISO 14001, ISO 22000, ISO 45001, ISO 50001, ISO/IEC 27001 ve ISO 14064 standartlarında baş denetçidir. İnceleyen: Eren İşman, makine mühendisi ve 25 yılı aşkın deneyime sahip baş denetçi. Eren İşman MEGACERT çalışanıdır; bu inceleme şirket içi bir incelemedir. Yazıdaki fotoğraflar temsilîdir ve yapay zekâ ile üretilmiştir. Son güncelleme: 20 Ekim 2026. Bu yazı, o tarih itibarıyla yürürlükte olan AB mevzuatına ve Avrupa Komisyonu'nun yayımladığı belgelere dayanır. MEGACERT bir danışmanlık firmasıdır; onaylanmış kuruluş değildir, CE sertifikası düzenlemez ve UDI kodlama kuruluşu değildir. UDI ve EUDAMED kaydıyla ilgili destek için iletişim sayfamızdan bize ulaşabilirsiniz.
Editoryal ilkeler: Yazılarımızda AB mevzuatına ve Avrupa Komisyonu ile MDCG belgelerine doğrudan atıf yapar, her kaynağı tarihleriz. Bir hata görürseniz iletişim sayfamızdan bildirin; düzeltelim.