EUDAMED kaydı, 28 Mayıs 2026'dan beri AB pazarına tıbbi cihaz arz eden imalatçılar, yetkili temsilciler ve ithalatçılar için yasal bir zorunluluktur. Avrupa Komisyonu'nun (AB) 2025/2371 sayılı Kararı, aktör kaydı, UDI/cihaz kaydı, onaylanmış kuruluşlar ve sertifikalar ile piyasa gözetimi modüllerinin işlevsel olduğunu 27 Kasım 2025'te AB Resmî Gazetesi'nde ilan etti. Altı aylık geçiş süresi bu tarihte başladı. Bu yazı, hangi cihazın ne zamana kadar kaydedilmesi gerektiğini, 28 Kasım 2026 son tarihinin kimleri kapsadığını ve Türkiye'deki imalatçıların dikkat etmesi gereken noktaları birincil kaynaklara dayanarak açıklıyor. Yazıdaki madde atıfları MDR'ye aittir; IVDR'de paralel geçiş hükümleri Madde 113(3)'te yer alır.
Öne çıkanlar
- EUDAMED'in dört modülü 28 Mayıs 2026'dan beri zorunludur: aktör kaydı, UDI/cihaz kaydı, onaylanmış kuruluşlar ve sertifikalar, piyasa gözetimi.
- 28 Mayıs 2026'dan önce piyasaya arz edilmiş ve arzı süren cihazlar, Komisyon'un zaman çizelgesine göre en geç 28 Kasım 2026'ya kadar UDI/cihaz modülüne kaydedilmelidir.
- İlk birimi 28 Mayıs 2026 veya sonrasında piyasaya arz edilen MDR cihazı, arzdan önce kaydedilmelidir.
- Onaylanmış kuruluşların, zorunlu kullanımdan önce verdikleri MDR sertifikalarına ilişkin yalnızca en güncel sertifika bilgisini EUDAMED'e girmesi için son tarih 28 Mayıs 2027'dir (MDR Madde 123(3)(ea)).
- EUDAMED kamu veritabanında 17 Ekim 2026 itibarıyla Türkiye adresli 1.112 imalatçı aktör kaydı bulunmaktadır.
EUDAMED nedir ve 2026'da ne değişti?
EUDAMED (European Database on Medical Devices), (AB) 2017/745 sayılı Tıbbi Cihaz Tüzüğü (MDR) ve (AB) 2017/746 sayılı İn Vitro Tanı Tüzüğü (IVDR) ile kurulan Avrupa tıbbi cihaz veritabanıdır. Altı modülden oluşur ve AB piyasasındaki cihazların yaşam döngüsünü, kamuya ve yetkili otoritelere açık tek bir kayıt sisteminde toplar.
2026'daki değişikliğin hukuki dayanağı (AB) 2024/1860 sayılı Tüzük'tür. Bu tüzük MDR Madde 34(1) ve (2)'yi yeniden yazdı ve Madde 123(3)'ü değiştirdi; böylece EUDAMED, altı modülün sonuncusunun tamamlanması beklenmeden modül modül devreye alınabilir hale geldi. Bir modülün yükümlülükleri, Komisyon'un o modülün işlevsel olduğunu bildiren duyurusunun AB Resmî Gazetesi'nde yayımlanmasından altı ay sonra uygulanmaya başlar (Tüzük 2024/1860 ile değişik MDR Madde 123(3)(d)).
Komisyon bu duyuruyu 26 Kasım 2025 tarihli (AB) 2025/2371 sayılı Kararla yaptı. Karar 27 Kasım 2025'te yayımlandı ve dört sistemin işlevsel olduğunu, 18 Haziran 2025 tarihli bağımsız denetim raporuna dayanarak teyit etti (Karar 2025/2371). Komisyon'un EUDAMED sayfası da bu dört modülün 28 Mayıs 2026'dan itibaren kullanımının zorunlu olduğunu belirtiyor (Avrupa Komisyonu, EUDAMED genel bakış).
Zorunlu kullanım başladığı anda, direktifler (93/42/EEC ve 90/385/EEC) kapsamındaki ulusal cihaz ve iktisadi işletmeci kaydı hükümleri, ilgili modüller için yerini EUDAMED'e bıraktı. Avrupa Komisyonu'nun internet sitesinde yayımlanan EUDAMED kademeli geçiş Soru-Cevap belgesine göre, bir cihaz hem ulusal sistemde hem EUDAMED'de kayıtlıysa zorunlu kullanımdan sonra yasal olarak geçerli kayıt EUDAMED kaydıdır. Belge, Komisyon tarafından resmî olarak onaylanmadığını belirtir; bu nedenle onu hukuk metni değil, uygulama rehberi olarak okumak gerekir (EUDAMED kademeli geçiş Soru-Cevap, S9).
Hangi EUDAMED modülleri zorunlu, hangileri değil?
Altı modülün dördü zorunludur. Kalan ikisi henüz zorunlu değildir: vijilans ve piyasaya arz sonrası gözetim modülü ile klinik araştırmalar ve performans çalışmaları modülü. Komisyon, bu iki modülün gönüllü kullanım dönemi olmadan, zorunlu hale geldiklerinde yayına alınacağını açıklamıştır.
| Modül | Durum | Kimi ilgilendirir |
|---|---|---|
| Aktör kaydı | 28 Mayıs 2026'dan beri zorunlu (Aralık 2020'den beri gönüllü kullanımdaydı) | İmalatçı, yetkili temsilci, ithalatçı, sistem ve işlem paketi üreticisi |
| UDI/cihaz kaydı | 28 Mayıs 2026'dan beri zorunlu (Ekim 2021'den beri gönüllü kullanımdaydı) | İmalatçı |
| Onaylanmış kuruluşlar ve sertifikalar | 28 Mayıs 2026'dan beri zorunlu | Onaylanmış kuruluşlar |
| Piyasa gözetimi | 28 Mayıs 2026'dan beri zorunlu | Yetkili otoriteler ve Komisyon |
| Vijilans ve piyasaya arz sonrası gözetim | Geliştiriliyor; yol haritasında AB Resmî Gazetesi duyurusu 2026'nın 4. çeyreği, zorunlu kullanım 2027'nin 2. çeyreği olarak gösteriliyor ve denetim sonucuna göre değişebilir | Vijilans verisi bildiren iktisadi işletmeciler |
| Klinik araştırmalar ve performans çalışmaları | Analiz aşamasında | Klinik araştırma ve performans çalışması sponsorları |
Vijilans modülü için verilen tarihler kesin değildir. Komisyon'un yol haritası, takvimin denetim sonuçlarına göre güncellenebileceğini not olarak düşüyor (EUDAMED yol haritası). Bu modül yayına girene kadar ciddi olay ve saha güvenliği düzeltici faaliyeti bildirimleri, ulusal yetkili otoriteye mevcut yollarla yapılmaya devam eder.
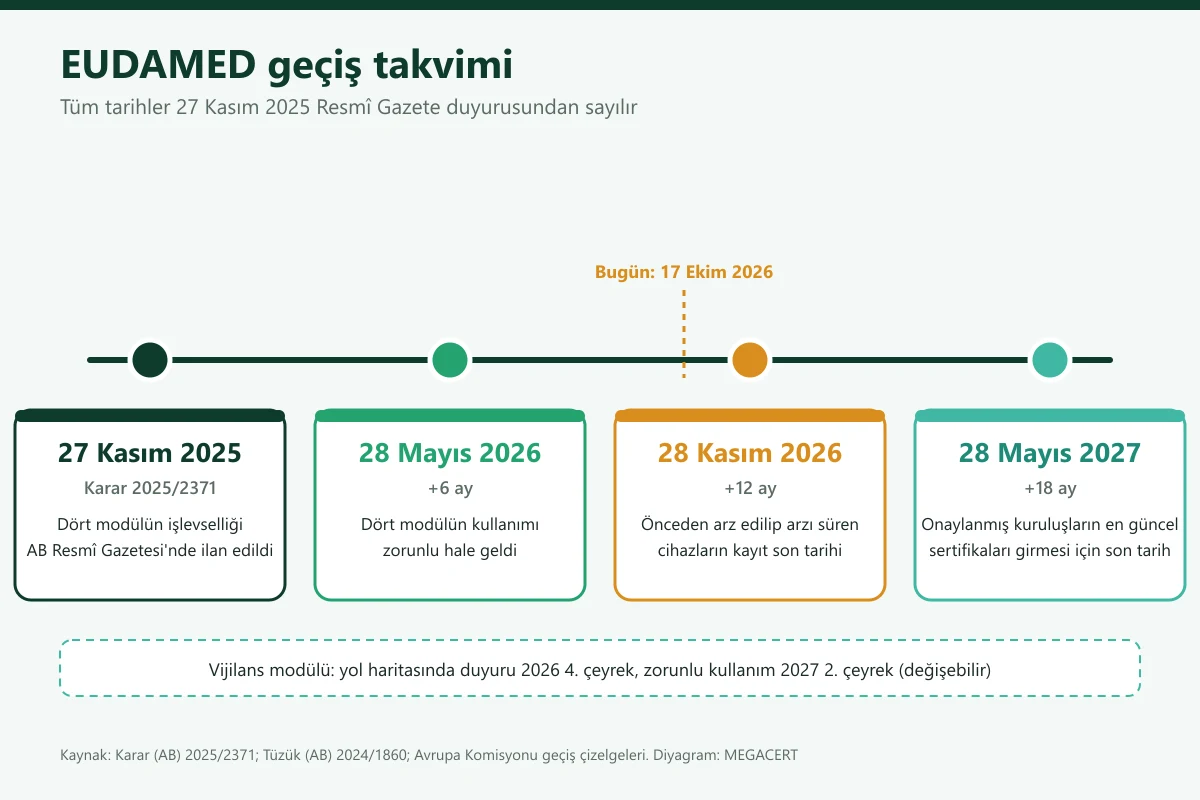
EUDAMED son tarihleri: 28 Mayıs 2026, 28 Kasım 2026, 28 Mayıs 2027
Bu tarihlerin hepsi 27 Kasım 2025 yayımından sayılır; Komisyon zorunlu kullanımın başlangıcını 28 Mayıs 2026 olarak gösterir. Altı ay sonunda zorunlu kullanım başladı. On iki ay sonunda piyasada zaten bulunan cihazlar için kayıt süresi dolar. On sekiz ay sonunda onaylanmış kuruluşların, 28 Mayıs 2026'dan önce verdikleri sertifikalara ilişkin yalnızca en güncel sertifika bilgisini sisteme girmiş olması gerekir.
| Tarih | Ne olur | Dayanak |
|---|---|---|
| 27 Kasım 2025 | Dört modülün işlevselliği AB Resmî Gazetesi'nde ilan edildi | Karar 2025/2371 |
| 28 Mayıs 2026 | Aktör, UDI/cihaz, sertifika ve piyasa gözetimi yükümlülükleri uygulanmaya başladı | MDR Madde 123(3)(d) |
| 28 Kasım 2026 | 28 Mayıs 2026'dan önce arz edilmiş ve arzı süren cihazların kayıt son tarihi | MDR Madde 123(3)(e) (12 ay); tarih: Komisyon geçiş çizelgesi |
| 28 Mayıs 2027 | Onaylanmış kuruluşların zorunlu kullanımdan önce verdiği sertifikalara ilişkin yalnızca en güncel sertifika bilgisini girmesi için son tarih | MDR Madde 123(3)(ea) (18 ay); tarih: Komisyon sertifika çizelgesi |
28 Kasım 2026 tarihi, Komisyon'un "Legacy and Regulation devices placed on the market before the mandatory use" başlıklı geçiş çizelgesinde açıkça yer alır (Avrupa Komisyonu geçiş çizelgesi). Bazı danışmanlık yayınlarında 27 Kasım 2026 tarihi geçiyor; bu yazıda Komisyon'un kendi çizelgesindeki tarihi esas alıyoruz ve kaydı en geç 27 Kasım 2026'ya kadar tamamlamayı öneriyoruz. 28 Mayıs 2027 tarihi ise Komisyon'un sertifika kaydı çizelgesinde yer alır. Pratik açıdan son güne bırakmamak en güvenli yoldur: veri girişi, onaylanmış kuruluşun sertifika kaydıyla eşleşme ve olası düzeltmeler zaman alır.
Cihazımı 28 Kasım 2026'ya kadar EUDAMED'e kaydetmem gerekiyor mu?
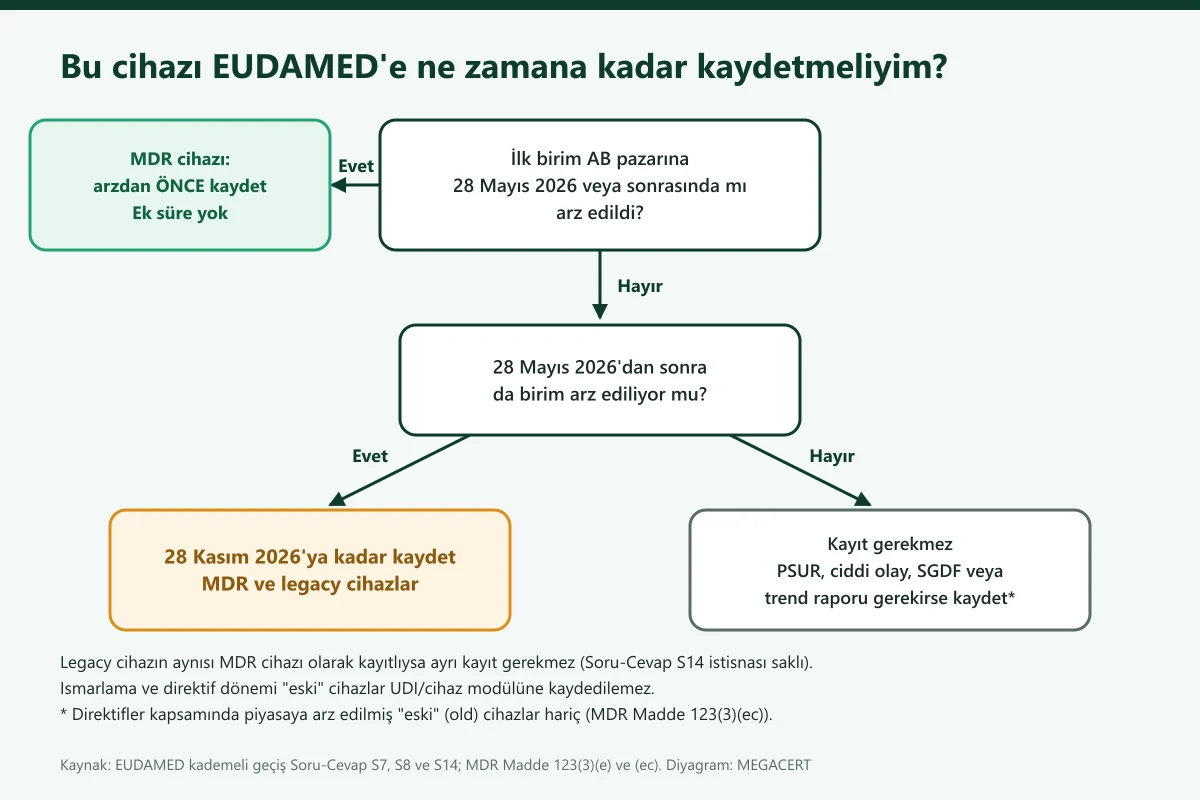
Cevap, cihazın ilk biriminin ne zaman piyasaya arz edildiğine ve arzın sürüp sürmediğine bağlıdır. Soru-Cevap belgesi, kaydın tek tek ürün birimleri için değil, UDI-DI düzeyinde yapıldığını açıklar: aynı UDI-DI'ye sahip tüm birimler tek bir kayıtla kapsanır (S7).
### Legacy ve eski cihaz tanımları
MDCG 2021-25 Rev. 1 direktif dönemine ait iki kategori tanımlar. Legacy cihaz, MDR Madde 120(3) uyarınca MDR'nin uygulanma tarihinden sonra, 31 Aralık 2027'ye veya Madde 120(3c) koşulları sağlanırsa 31 Aralık 2028'e kadar piyasaya arz edilen cihazdır: 26 Mayıs 2021'den önce verilmiş geçerli bir AIMDD/MDD AT sertifikası kapsamındaki cihazlar ya da o tarihten önce AT uygunluk beyanı düzenlenmiş ve MDR'de onaylanmış kuruluş gerektiren MDD sınıf I cihazlar. "Eski" (old) cihaz ise 26 Mayıs 2021'den önce AIMDD veya MDD uyarınca ya da direktifler yürürlüğe girmeden önceki kurallar uyarınca piyasaya arz edilmiş cihazdır (MDCG 2021-25 Rev. 1, bölüm 2.2). Legacy cihazlar EUDAMED'e kaydedilebilir; eski cihazlar kaydedilemez.
### Karar ağacının dört durumu
- İlk birim 28 Mayıs 2026 veya sonrasında arz edildiyse: MDR cihazı, ilk birimi piyasaya arz edilmeden önce UDI/cihaz modülüne kaydedilmelidir. Ek süre yoktur (Komisyon çizelgesi).
- İlk birim 28 Mayıs 2026'dan önce arz edildi ve arz sürüyorsa: MDR cihazı da, legacy cihaz da 28 Kasım 2026'ya kadar kaydedilir.
- Cihazın birimleri 28 Mayıs 2026'dan sonra artık arz edilmiyorsa: kayıt gerekmez. Ancak bu cihaz için periyodik güvenlilik güncelleme raporu (PSUR), ciddi olay raporu, saha güvenliği düzeltici faaliyeti (SGDF) veya trend raporu gerekirse cihaz kaydedilmelidir (MDR Madde 123(3)(ec); S8). Legacy cihazlar için EUDAMED'de PSUR gerekmez; onlar için tetikleyici ciddi olay, SGDF veya trend raporudur (S14, dipnot 16). Direktifler kapsamında piyasaya arz edilmiş "eski" (old) cihazlar ise bu kuralın dışındadır ve kaydedilemez.
- Legacy cihazın aynısı MDR cihazı olarak zaten kayıtlıysa: legacy cihaz ayrıca kaydedilmez. Soru-Cevap belgesi (S8) "aynı cihaz"ı, ortak özelliklerden kaynaklanan aynı tanımlamaya, örneğin aynı UDI-DI'ye ve/veya katalog/referans numarasına ve/veya ticari ada sahip MDR cihazı ve legacy cihaz olarak tanımlar. MDR cihazında yeni bir UDI-DI gerektiren bir değişiklik yapıldıysa iki cihaz "aynı cihaz" sayılmaz. Belge bu kurala S14'te bir istisna getirir: bir ciddi olay, SGDF veya trend raporu MDR cihazını değil legacy cihazın kendisini ilgilendiriyorsa, legacy cihaz istisnai olarak UDI/cihaz modülüne kaydedilir. Emin değilseniz 28 Kasım 2026'dan önce onaylanmış kuruluşunuzla veya yetkili otoriteyle teyit edin.
### Ismarlama ve eski cihazlar
Ismarlama (custom-made) cihazlar ve direktif dönemine ait "eski" (old) cihazlar UDI/cihaz modülüne kaydedilemez. S8'e göre bunlardan biri için ciddi olay raporu veya SGDF gerektiğinde, imalatçının vijilans modülü kullanıma girdiğinde o modülde sınırlı bir cihaz veri seti sunması gerekecektir.
### Sertifika eşleşmesi ve kamuya açıklık
Soru-Cevap belgesindeki nota göre bazı cihazların UDI ve cihaz verileri, ancak onaylanmış kuruluş ilgili sertifikayı EUDAMED'e girdikten sonra kamuya görünür hale gelir. Aynı not, gerekli tüm cihaz bilgilerini girmenin imalatçının Madde 29 kapsamındaki kayıt yükümlülüğünü karşıladığını belirtir; geriye kalan iş, sertifika eşleşmesini onaylanmış kuruluşunuzla takip etmektir. Sertifika girildiğinde, ilgili olduğu durumlarda güvenlilik ve klinik performans özetini yükleme ve Madde 55(1) bildirim yükümlülükleri de uygulanmaya başlar (Madde 123(3)(eb)).
Aktör kaydı ve SRN: kim, ne zaman, hangi bilgilerle?
EUDAMED'deki diğer tüm işlemler aktör kaydıyla başlar. MDR Madde 31, imalatçıların, yetkili temsilcilerin ve ithalatçıların bir cihazı piyasaya arz etmeden önce Ek VI Bölüm A, kısım 1'deki bilgileri sisteme girmesini ister. Onaylanmış kuruluş gerektiren bir uygunluk değerlendirmesinde bu kayıt, onaylanmış kuruluşa başvurmadan önce yapılmalıdır (MDR konsolide metin).
Yetkili otorite girilen verileri doğruladıktan sonra iktisadi işletmeciye Tekil Kayıt Numarası (SRN) verir. İmalatçı SRN'yi hem onaylanmış kuruluş başvurusunda hem de cihaz kaydı için EUDAMED'e erişirken kullanır (Madde 31(2) ve 31(3)). Aktör kaydında Mevzuata Uygunluktan Sorumlu Kişi'nin (PRRC) iletişim bilgileri de yer alır (Ek VI Bölüm A, 1.4). Bu nedenle PRRC atamasının aktör kaydından önce netleşmiş olması gerekir.
Kayıt bir kerelik bir işlem değildir. MDR, kayıtlı bilgilerde bir değişiklik olduğunda bir hafta içinde güncelleme yapılmasını ve verilerin doğruluğunun ilk kayıttan sonraki bir yıl içinde, ardından iki yılda bir teyit edilmesini ister. Teyit bu sürelerden sonraki altı ay içinde yapılmazsa, herhangi bir üye devlet kendi topraklarında düzeltici önlem alabilir (Madde 31(4) ve 31(5)).
İthalatçının ayrıca bir doğrulama görevi vardır: cihazı piyasaya arz ettikten sonraki iki hafta içinde, imalatçının veya yetkili temsilcinin kaydı yaptığını kontrol eder ve kendi bilgilerini ilgili kayda ekler (Madde 30(3)). Dağıtıcılar (distribütörler) EUDAMED'e kayıt olmaz, ancak üye devletler ulusal dağıtıcı kaydı isteyebilir (Madde 30(2)). Rollerin ayrıntısı için MDR'de iktisadi işletmeciler yazımıza bakabilirsiniz.
Türkiye'deki imalatçılar ve EUDAMED
Türkiye'de yerleşik imalatçılar EUDAMED'de "TR-MF" önekli SRN alır. EUDAMED'in kamuya açık aktör veritabanı, Türkiye'yi "EU_EXTENDED" ülke tipiyle sınıflandırır; Çin, ABD ve İsviçre gibi ülkeler ise "NON_EU" olarak görünür. EU_EXTENDED yalnızca veritabanındaki bir sınıflandırma alanıdır; tek başına, AB yetkili temsilcisi atanması gibi hangi MDR yükümlülüklerinin Türkiye'de yerleşik bir imalatçıya uygulanacağı konusunda bilgi vermez.
| Aktör türü | SRN öneki | Kayıt sayısı |
|---|---|---|
| İmalatçı | TR-MF | 1.112 |
| İthalatçı | TR-IM | 641 |
| Yetkili temsilci | TR-AR | 67 |
| Sistem ve işlem paketi üreticisi | TR-PR | 52 |
Yöntem: Sayılar, EUDAMED kamu aktör uç noktasına (ec.europa.eu/tools/eudamed/api/eos) ülke kodu ve aktör türü parametreleriyle 17 Ekim 2026'da yapılan ayrı sorguların döndürdüğü \`totalElements\` değerleridir. Aynı yöntemle yapılan imalatçı sorguları Almanya için 3.713, İtalya için 2.783 kayıt döndürmüştür. Sayılar aktif olmayan kayıtları da içerebilir ve zamanla değişebilir.
17 Ağustos 2024 tarihli ve 32635 sayılı Resmî Gazete'de yayımlanan değişiklik yönetmelikleri, Tıbbi Cihaz Yönetmeliği ile İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliği'ne, tedarik kesintisini en az altı ay önce Kuruma bildirme yükümlülüğü ekledi; bu hüküm 2024/1860 sayılı Tüzük'le MDR'ye eklenen Madde 10a'ya paraleldir (Resmî Gazete, Tıbbi Cihaz Yönetmeliğinde Değişiklik). Ayrıca Türkiye İlaç ve Tıbbi Cihaz Kurumu (TİTCK), 4 Mayıs 2026'da "2026/KKB-1 Sayılı EUDAMED Veri Tabanı Sisteminin Kullanımının Zorunlu Hale Gelmesi ve Bu Durumun ÜTS Belge ve Cihaz Kaydı Süreçleri Üzerindeki Etkisi" başlıklı duyuruyu yayımladı (TİTCK duyurusu 2026/KKB-1).
Ürün Takip Sistemi (ÜTS), Türkiye pazarındaki cihazlar için TİTCK'nin yürüttüğü ulusal kayıt sistemidir. TİTCK'nin duyurusu EUDAMED'in ÜTS'deki belge ve cihaz kaydı süreçlerine etkisini ele aldığı için Türk imalatçıların iki sistemi birlikte planlaması gerekir. ÜTS adımlarınızı güncellemeden önce 2026/KKB-1 duyurusunun ekindeki metni okuyun, çünkü hangi belge ve kayıt adımının nasıl değiştiğini o metin belirler.
28 Kasım 2026'ya kadar yapılacaklar: 6 adımlı hazırlık listesi
17 Ekim 2026 itibarıyla son tarihe 42 gün kaldı. Aşağıdaki sıra, kaydı son haftaya sıkıştırmadan tamamlamak için pratik bir yol izler:
- Ürün envanteri çıkarın. AB pazarına arz ettiğiniz her UDI-DI'yi listeleyin ve her biri için ilk birimin 28 Mayıs 2026'dan önce mi sonra mı arz edildiğini, arzın sürüp sürmediğini işaretleyin. Bu tablo, Şekil 2'deki karar ağacını ürün bazında uygulamanızı sağlar.
- Aktör kaydınızı kontrol edin. SRN'niz varsa iletişim, adres ve PRRC bilgilerinin güncel olduğunu doğrulayın. Kayıt doğrulama tarihiniz yaklaşıyorsa teyidi şimdi yapın.
- Basic UDI-DI ve UDI-DI atamalarını tamamlayın. MDR Madde 29, Basic UDI-DI'nin, Madde 27(2)'de belirtilen atayan kuruluşun (issuing entity) kurallarına göre atanmasını ve Ek VI Bölüm B'deki temel veri öğeleriyle birlikte UDI veritabanına girilmesini ister.
- Legacy cihazlarınızı ayırın. Arz etmeye devam ettiğiniz legacy cihazların aynısı MDR cihazı olarak kayıtlıysa, Soru-Cevap S14'teki istisna saklı kalmak üzere ayrıca kayıt gerekmez. Değilse legacy kaydı da 28 Kasım 2026'ya kadar yapılmalıdır. Geçiş süreleri için MDR geçiş süreci yazımıza bakabilirsiniz.
- Onaylanmış kuruluşunuzla sertifika eşleşmesini konuşun. Sertifika bilgisi onaylanmış kuruluş tarafından girilir. Sizin cihaz kaydınız ile onların sertifika kaydının birbirine bağlanması, kamuya açık verinin doğru görünmesi için gereklidir.
- Vijilans süreçlerinizi hazır tutun. Vijilans modülü zorunlu hale geldiğinde gönüllü deneme dönemi olmayacak. Kayıt dışı bıraktığınız bir cihaz için olay bildirimi, SGDF veya trend raporu (MDR cihazlarında ayrıca PSUR) gerekirse, direktifler kapsamında arz edilmiş "eski" cihazlar hariç o cihazı da kaydetmeniz gerekecek. PMS ve PMCF süreçlerinizi bu açıdan gözden geçirin.
Sıkça sorulan sorular
EUDAMED kaydı zorunlu mu?
Evet. Aktör kaydı ve UDI/cihaz kaydı 28 Mayıs 2026'dan beri zorunludur. Dayanak, Komisyon'un 2025/2371 sayılı Kararı ile 2024/1860 sayılı Tüzük'le değişik MDR Madde 123(3)(d) ve IVDR'deki paralel Madde 113(3) hükmüdür.
28 Kasım 2026 son tarihi hangi cihazları kapsar?
28 Mayıs 2026'dan önce ilk birimi AB pazarına arz edilmiş ve sonrasında da arzı süren cihazları kapsar. Bu grup hem MDR cihazlarını hem de MDR Madde 120(3) kapsamında arz edilmeye devam eden legacy cihazları içerir. Komisyon'un geçiş çizelgesi bu tarihi 28 Kasım 2026 olarak gösterir.
Dağıtıcılar (distribütörler) EUDAMED'e kayıt olmak zorunda mı?
Hayır. MDR, dağıtıcılara EUDAMED aktör kaydı yükümlülüğü getirmez. Ancak üye devletler, kendi topraklarında cihaz sağlayan dağıtıcılar için ulusal kayıt isteyebilir (MDR Madde 30(2)).
SRN nedir ve kim verir?
SRN, Tekil Kayıt Numarası'dır. İktisadi işletmeci aktör kaydını EUDAMED'e girer, yetkili otorite verileri doğrular ve SRN'yi verir. Türkiye adresli imalatçıların SRN'leri "TR-MF" önekiyle başlar.
Vijilans modülü ne zaman zorunlu olacak?
Henüz kesin tarih yok. Komisyon'un Kasım 2025 tarihli yol haritası, vijilans modülü için Resmî Gazete duyurusunu 2026'nın dördüncü çeyreğinde, zorunlu kullanımı 2027'nin ikinci çeyreğinde gösteriyor ve bu takvimin denetim sonuçlarına göre değişebileceğini belirtiyor.
Kaynaklar
- Komisyon Kararı (AB) 2025/2371, AB Resmî Gazetesi, 27.11.2025
- Tüzük (AB) 2024/1860, AB Resmî Gazetesi, 9.7.2024
- Tüzük (AB) 2017/745 (MDR), konsolide metin, 10.01.2025
- Avrupa Komisyonu, EUDAMED genel bakış sayfası
- Avrupa Komisyonu'nun yayımladığı EUDAMED kademeli geçiş Soru-Cevap belgesi (resmî olarak onaylanmamış)
- Avrupa Komisyonu, zorunlu kullanımdan önce arz edilen cihazlar için geçiş çizelgesi
- Avrupa Komisyonu, MDR cihazları için altı aylık geçiş çizelgesi
- Avrupa Komisyonu, sertifika kaydı geçiş çizelgesi
- Avrupa Komisyonu, EUDAMED modülleri yol haritası, Kasım 2025
- EUDAMED kamu veritabanı
- TİTCK, 2026/KKB-1 sayılı duyuru, 04.05.2026
- MDCG 2021-25 Rev. 1, Ekim 2024, legacy ve eski cihazlara MDR gerekliliklerinin uygulanması
- Resmî Gazete, 17.08.2024, Sayı 32635, Tıbbi Cihaz Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik
- Resmî Gazete, 17.08.2024, Sayı 32635, İn Vitro Tanı Amaçlı Tıbbi Cihaz Yönetmeliğinde Değişiklik Yapılmasına Dair Yönetmelik
Yazar hakkında
Ersin Çetin, MEGACERT'te MDR / CE Belgelendirme Danışmanı olarak tıbbi cihaz imalatçılarına teknik dosya, MDR uyumu ve AB pazarına giriş süreçlerinde danışmanlık vermektedir. Gıda mühendisidir ve 25 yılı aşkın süredir baş denetçi olarak çalışmaktadır; ISO 9001, ISO 14001, ISO 22000, ISO 45001, ISO 50001, ISO/IEC 27001 ve ISO 14064 standartlarında baş denetçidir. İnceleyen: Eren İşman, makine mühendisi ve 25 yılı aşkın deneyime sahip baş denetçi. Eren İşman MEGACERT çalışanıdır; bu inceleme şirket içi bir incelemedir. Yazıdaki fotoğraflar temsilîdir ve yapay zekâ ile üretilmiştir. Son güncelleme: 17 Ekim 2026. Bu yazı, o tarih itibarıyla yürürlükte olan AB ve Türkiye mevzuatına ve Avrupa Komisyonu'nun yayımladığı belgelere dayanır. MEGACERT bir danışmanlık firmasıdır; onaylanmış kuruluş değildir ve CE sertifikası düzenlemez. EUDAMED kaydı ve SRN süreciyle ilgili destek için iletişim sayfamızdan bize ulaşabilirsiniz.